深度解析医学证据,lxfs.net为你支撑决策
是威胁人类健康的主要心血管急症之一。即使患者成功度过急性期,坏死心肌几乎无法再生、炎症持续存在以及心室重构等问题,仍可诱发并显著增加远期死亡风险,是心血管领域长期难以攻克的临床难题。心梗后,坏死心肌释放损伤相关分子模式,触发强烈的局部炎症反应。巨噬细胞在损伤与修复过程中发挥双重作用:早期以促炎表型为主,释放促炎因子并吞噬清除坏死组织;随后向修复表型转化,通过吞噬/胞葬作用清除凋亡细胞及坏死碎片,分泌修复相关因子,促进成纤维细胞合成胶原、诱导血管新生,从而参与心肌修复。
近日,上海交通大学医学院附属瑞金医院王继光、李晓东和高平进团队在心肌梗死修复机制研究领域取得重要进展,相关研究论文在线发表于国际期刊Science Advances,题为“SIK2 Antagonizes Postinfarction Cardiac Repair by Driving Macrophage Proinflammatory and Impairing Efferocytosis”。该研究揭示了巨噬细胞SIK2通过与TRAF2相互作用,介导K63连接的泛素化修饰,激活p38-MAPK及NF-κB信号通路,进而驱动巨噬细胞促炎表型、损害其胞葬作用并阻碍炎症消退,最终拮抗心肌梗死后心脏修复的全新分子机制,为心肌梗死后防治和心脏损伤修复提供了新靶点与治疗思路。
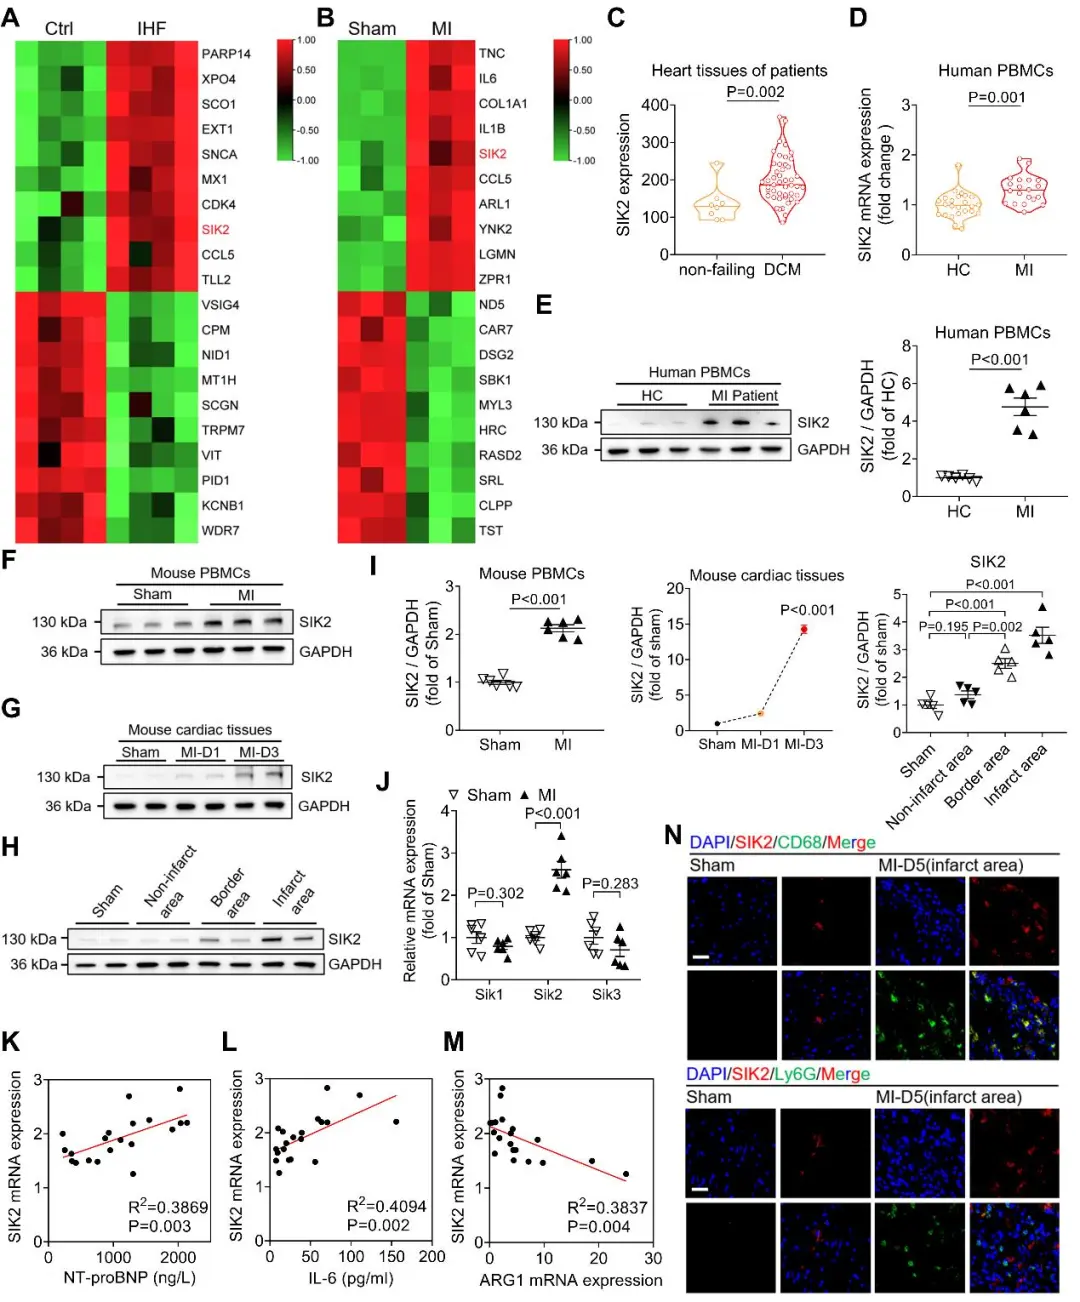
首先,研究团队通过转录组筛选发现,SIK2在心肌梗死后表达显著上调。进一步通过单细胞测序和组织染色,鉴定出SIK2主要表达于巨噬细胞。在临床样本中,急性心肌梗死患者外周血单个核细胞中SIK2的表达水平显著高于对照人群,且与疾病严重程度指标呈正相关。
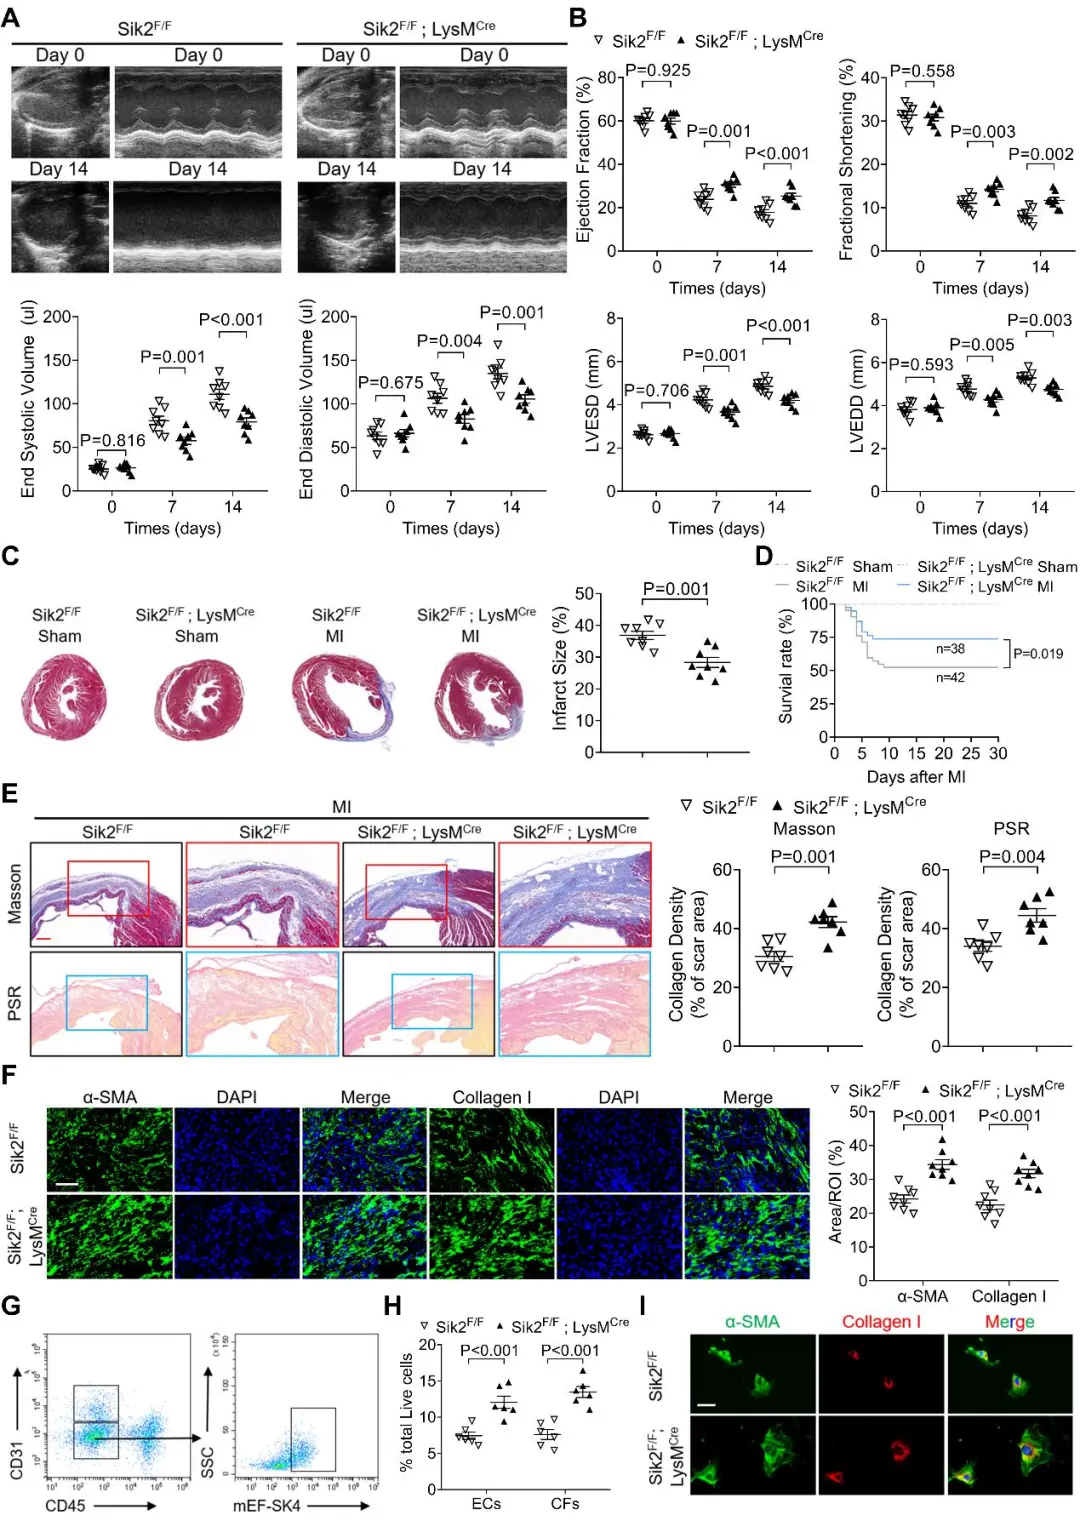
随后,研究团队利用Cre-loxP系统构建了巨噬细胞特异性SIK2敲除小鼠,发现SIK2缺失可显著促进巨噬细胞胞葬作用,促进炎症消退,从而促进心肌梗死后心脏修复并改善心功能。
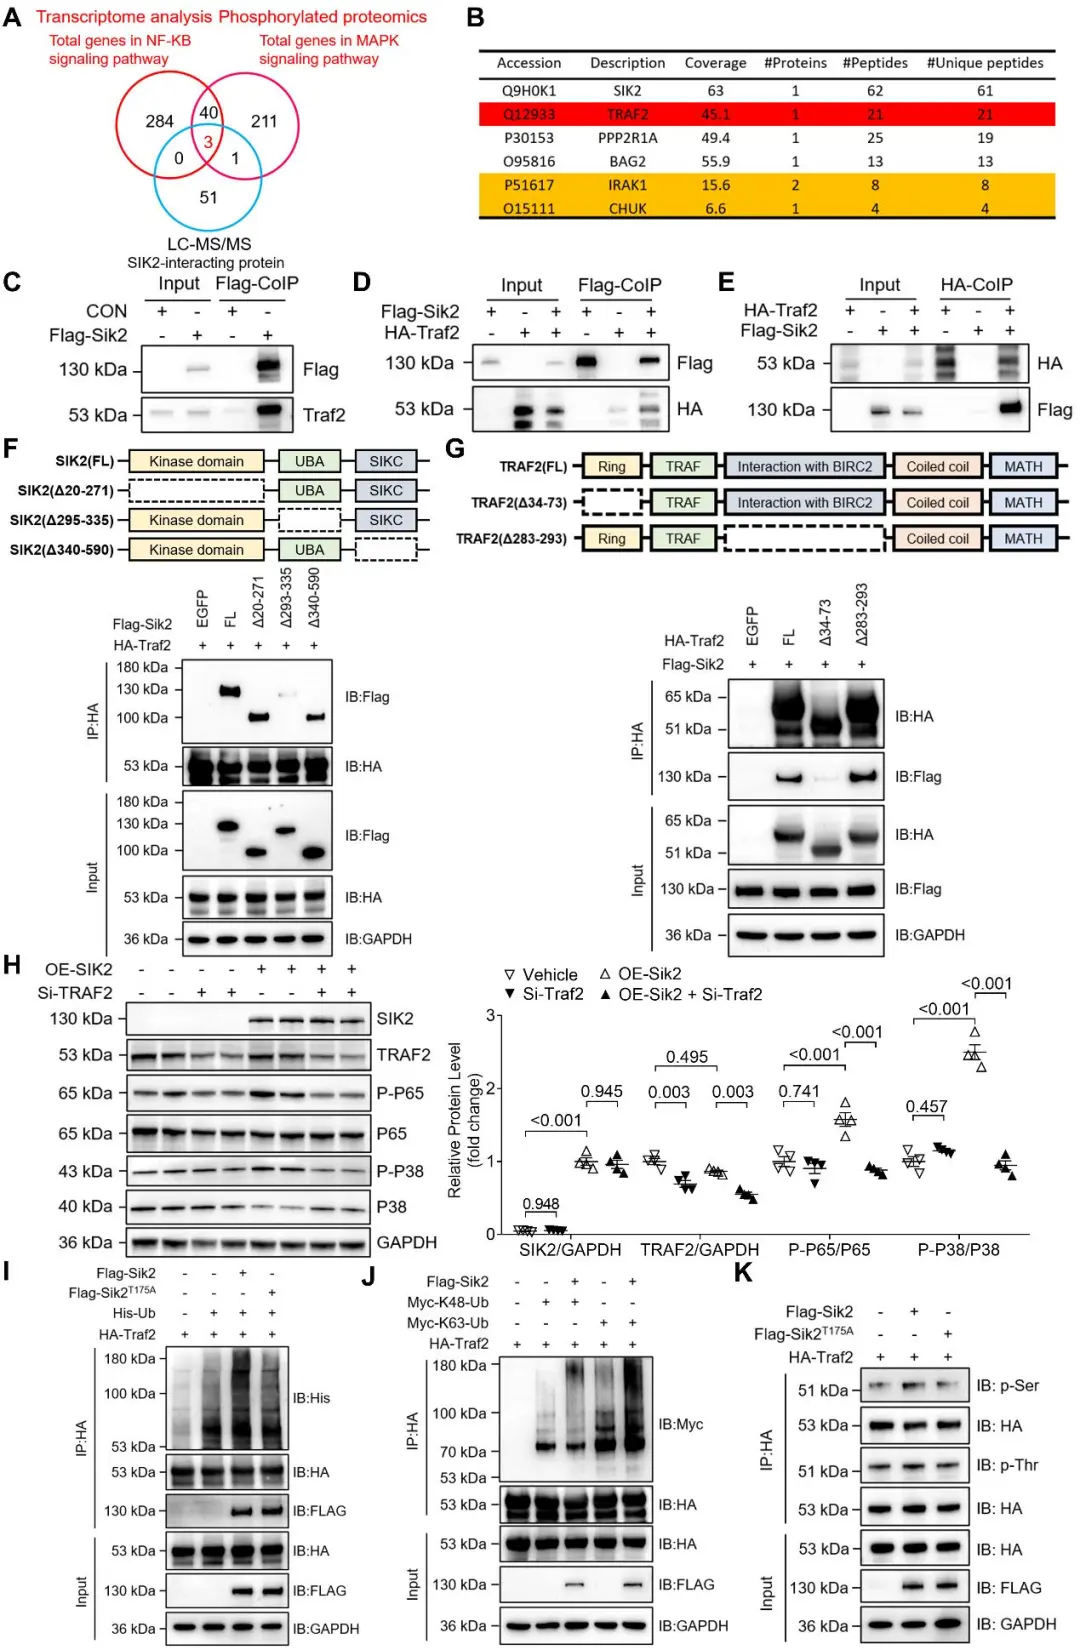
机制上,研究团队运用转录组学、磷酸化蛋白质组学分析及共沉淀联合质谱等方法,发现SIK2可与TRAF2结合,并依赖其激酶活性磷酸化TRAF2,进而介导TRAF2发生K63连接的多聚泛素化,激活下游p38-MAPK及NF-κB信号通路。一方面,p38-MAPK通路激活可损害巨噬细胞胞葬作用;另一方面,NF-κB激活可加剧炎症反应,最终加重心肌损伤。
为进一步探讨以SIK2为靶点的转化应用,研究团队选用了对SIK2具有高度选择性的抑制剂ARN3236,并在心肌梗死小鼠模型中发现,该抑制剂可促进巨噬细胞胞葬作用、减少炎症细胞浸润,从而改善心功能。
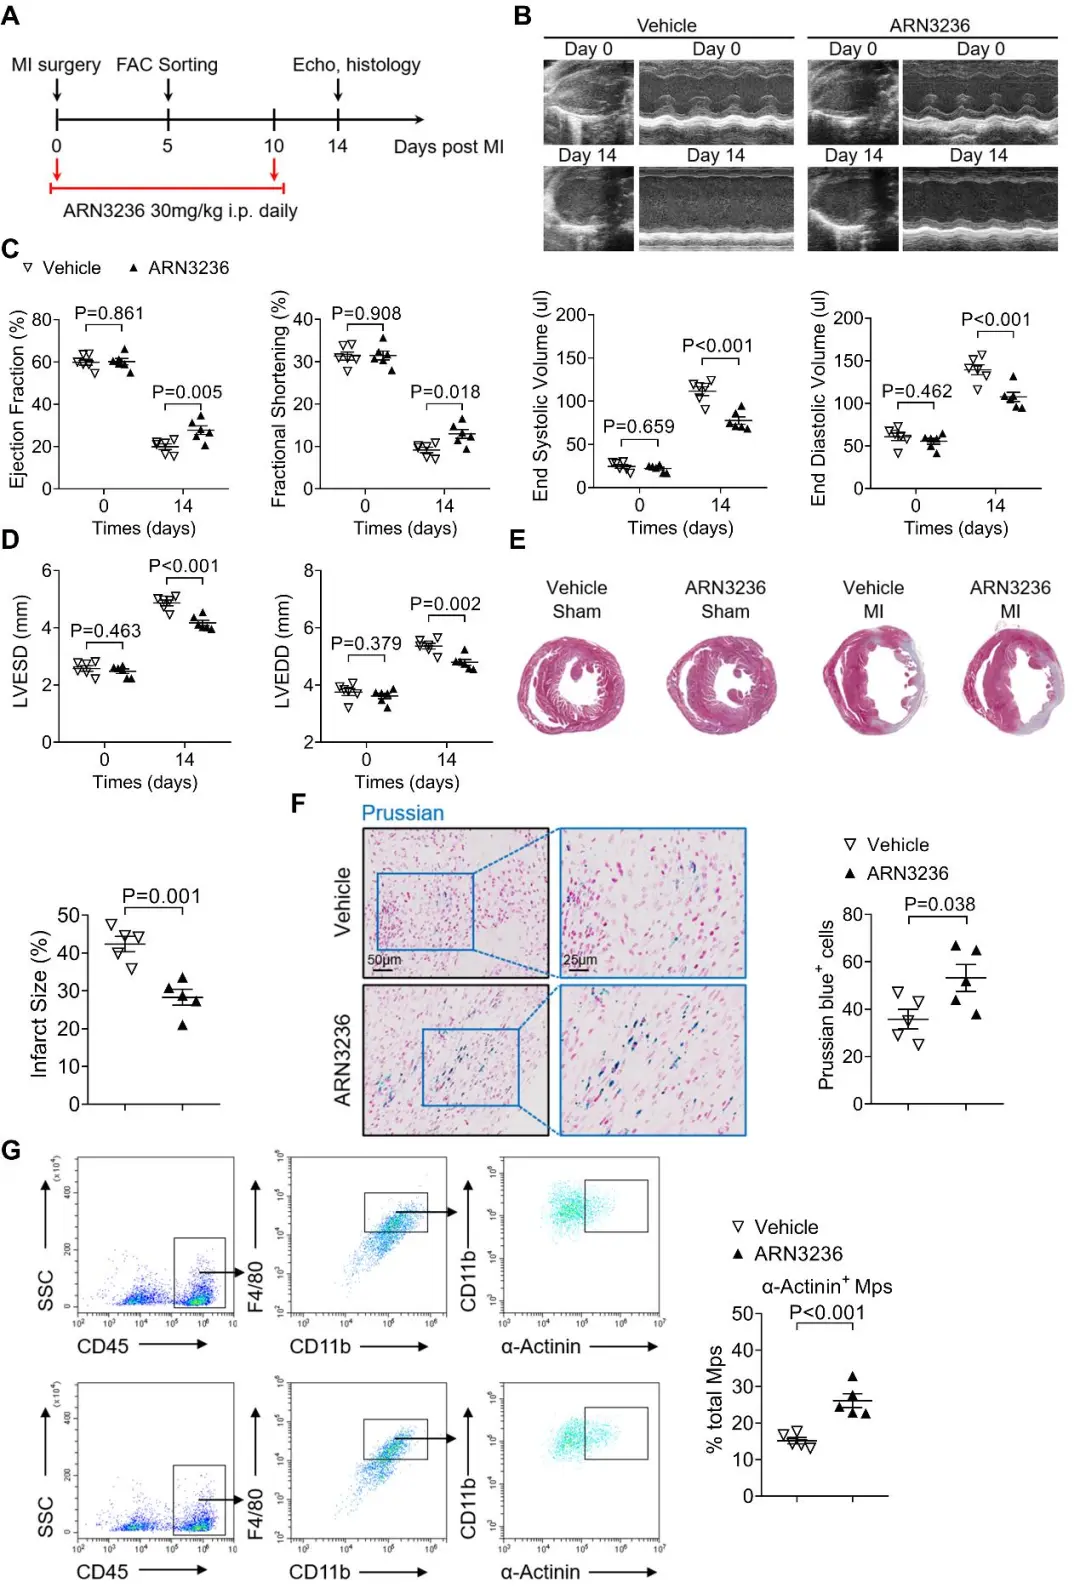
综上,该研究系统阐明了巨噬细胞SIK2在心肌梗死后心脏病理性重构中的致病机制:SIK2通过磷酸化TRAF2并介导其K63连接的泛素化修饰,同时激活NF-κB与p38-MAPK通路,导致巨噬细胞促炎反应过度激活、胞葬功能受损,最终加重心肌梗死后心脏损伤。该研究为心肌梗死的精准免疫调控及心力衰竭的防治提供了富有转化前景的新靶点。
上海交通大学医学院附属瑞金医院/上海市高血压研究所王继光教授、李晓东教授和高平进教授为该论文共同通讯作者,戎武威医师、徐子琪硕士和邵帅医师为共同第一作者。该研究获国家和国家重点研发计划资助。课题组长期招聘博士后,欢迎有志青年博士联系(邮箱flylxd@163.com)。
原文链接:
https://www.science.org/doi/10.1126/sciadv.adw6624