深度解析医学证据,lxfs.net为你支撑决策
简明总结
一名17岁男性因蛋白尿、肾功能损害、双侧感音神经性听力下降、肌力减弱和身材矮小就诊,肾活检显示局灶节段性肾小球硬化,足细胞及肾小管上皮细胞内异常线粒体增多。WES联合高深度线粒体DNA测序检出母系遗传的MT-TL1 m.3243A>G异质性变异:患者外周血突变负荷55.5%,母亲为21.9%。COL4A3、COL4A4和COL4A5未检出致病变异,Ⅳ型胶原α3/α5链肾小球表达保留,有助于区别经典Alport综合征。患者虽无MELAS卒中样发作或MIDD糖尿病,却存在肾损害、听力下降、WPW综合征、多毛和身材矮小等非典型多系统表型。结果提示,耳—肾综合征不能只考虑Alport综合征;肾脏超微结构联合WES及线粒体DNA异质性定量,可识别MT-TL1相关线粒体肾病并解释母子表型差异。
摘要
背景:对肾脏科医生而言,最熟悉的耳—肾综合征是Alport综合征。编码UUR的线粒体基因MT-TL1发生突变,同样可导致肾功能障碍和听力下降。本研究报告一名年轻中国男性,表现为蛋白尿、肾功能障碍,形态学呈局灶节段性肾小球硬化,并携带线粒体MT-TL1基因m.3243A>G变异;同时系统回顾既往病例。
病例:17岁男性在上呼吸道感染后出现泡沫尿3个月,并诉双下肢尤其小腿乏力,近2年有进行性听力下降和体毛增多。尿蛋白2+,24小时尿蛋白0.85 g;血清肌酐2.1 mg/dL、尿素氮36.1 mg/dL、尿酸12.5 mg/dL,空腹血糖99 mg/dL。肾活检符合局灶节段性肾小球硬化;高倍电镜显示足细胞肿胀,肾小管上皮细胞内异常线粒体增多。随后开展WES,证实患者及其母亲均携带MT-TL1 m.3243A>G变异。患者接受改善线粒体能量合成、减少肌酐生成、促进肌酐排泄及降低尿酸的治疗,随访23个月肾功能保持稳定。
结论:UUR是线粒体DNA中的重要tRNA基因,其突变可导致线粒体功能障碍并引发多种疾病。对于耳部与肾脏病变并存的患者,应详细评估家族史。
背景
除Alport综合征外,还应关注另一种伴听力下降和肾病的综合征。编码tRNA Leu(UUR)的线粒体基因MT-TL1突变也可导致肾功能障碍及听力下降。其最严重形式为MELAS综合征,即线粒体肌病、脑病、乳酸酸中毒和卒中样发作,是一种可表现为脑血管事件、癫痫、听力下降、心肌病、糖尿病及肾病的多系统疾病。MT-TL1突变还可导致母系遗传性糖尿病伴耳聋(MIDD)。本研究报告一名携带MT-TL1 m.3243A>G变异的年轻中国男性,表现为蛋白尿、肾功能损害和形态学局灶节段性肾小球硬化,并系统回顾既往病例。
病例介绍
患者为17岁男性,感冒后泡沫尿持续3个月入院,同时诉双下肢尤其小腿乏力。近2年有进行性听力下降和体毛增多,否认糖尿病和高血压史。身高155 cm、体重43 kg。依据中国国家生长标准WS/T 612—2018并采用LMS法计算,身高标准差评分约−2.35,低于同龄男性第3百分位,符合矮身材标准。血压125/75 mmHg。
双下肢尤其小腿肌力下降,按MRC 5级肌力分级为4级;四肢痛觉、温度觉和轻触觉正常,本体感觉完整,无跛行或拖足等异常步态。肱二头肌、肱三头肌、膝反射及踝反射等生理性腱反射活跃。由于临床条件限制,仅进行了定性神经系统评估,未完成标准化定量神经肌肉评分及正式神经电生理检查。四肢、后颈和臀部毛发浓密。交谈时患者会主动将右耳靠近检查者。
患者为独子。其母亲身高145 cm,低于中国成年女性第3百分位,身高标准差评分−2.42;体重40 kg,体重指数19.0 kg/m²,青少年期开始出现进行性听力损害,但尿常规和肾功能正常。
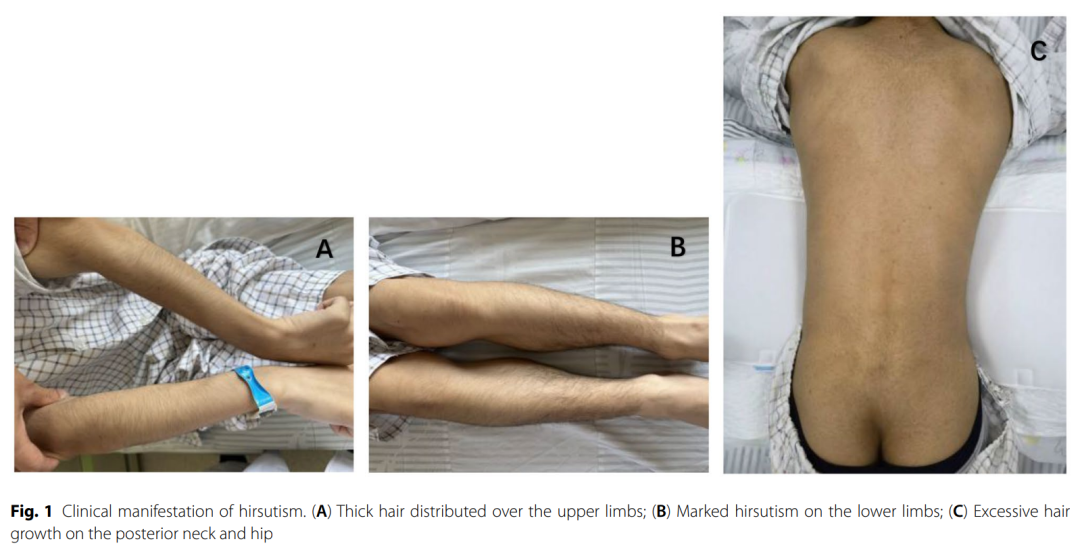
图1|多毛的临床表现。(A)上肢毛发浓密;(B)下肢明显多毛;(C)后颈和臀部毛发过度生长。
尿蛋白2+,24小时尿蛋白0.85 g,以肾小球性蛋白尿为主;尿沉渣镜检未见红细胞。血清肌酐2.1 mg/dL、尿素氮36.1 mg/dL、尿酸12.5 mg/dL,空腹血糖99 mg/dL。血清肌酸激酶133.2 U/L;钙2.24 mmol/L、磷1.56 mmol/L、镁0.90 mmol/L,未提示明显肾小管功能障碍;糖化血红蛋白5.8%。FT3、FT4及TSH分别为4.84 pmol/L、15.11 pmol/L和1.66 mIU/L。雌二醇18.6 pg/mL、卵泡刺激素8.5 IU/L、黄体生成素2.5 IU/L、催乳素10.3 ng/mL、睾酮5.4 ng/mL、孕酮0.12 ng/mL。上述结果排除了多毛和代谢性结石相关的常见内分泌疾病。
肾脏超声显示双肾大小正常,右肾8.9×4.6×4.1 cm,左肾9.2×4.9×4.1 cm,皮质回声增强;双肾多发结石,右侧最大约5 mm,左侧最大约4 mm,无肾积水、肿块或囊肿。心电图为窦性心律、A型预激综合征(Wolff-Parkinson-White综合征)及左心室高电压伴ST-T改变,超声心动图无明显异常。眼科检查无明显异常。听力筛查显示左耳全频段重度听力下降,右耳高频段中度听力下降,声导抗正常,提示感音神经性听力下降。
肾脏病理
肾活检9个肾小球中3个呈球性硬化,2个存在局灶节段性肾小球硬化;其余肾小球除部分节段轻度系膜增生外无明显异常。可见肾小管上皮细胞颗粒和空泡变性,管腔内有少量蛋白管型。依据FSGS Columbia分型,本例归为非特殊型FSGS。活检中存在两种不同节段性病变:1处门周硬化和1处FSGS非特殊型病变。患者缺乏肾单位减少、肾小球高滤过、肥胖或高血压等典型适应性危险因素,也无小动脉硬化;未见顶端型、细胞型或塌陷型所需的特征。考虑混合硬化模式、缺乏4种特异亚型标志以及仅取到9个肾小球造成的取样偏倚,最终归为FSGS非特殊型。
电镜未见弥漫性足突融合,排除典型原发性足细胞病。肾皮质约10%存在轻度肾小管萎缩和间质纤维化,伴间质炎症;未见酸性结晶沉积或囊肿,也无动脉硬化。荧光IgM仅痕量,IgG、IgA、C1q、C3和纤维蛋白均阴性。Ⅳ型胶原链免疫染色显示肾小球基底膜α3表达正常,肾小管基底膜α3呈节段性减少;肾小球α5表达保留,Bowman囊和肾小管基底膜α5呈节段性缺失;α1作为阳性对照,在全部基底膜中表达完整。
高倍电镜显示肿胀足细胞及肾小管上皮细胞内异常、畸形线粒体数量增多。肾小球基底膜局灶增厚并出现致密层分裂,内外缘不完整。足突融合约60%。肾小球基底膜内见散在、不均匀分布的病毒样颗粒。因缺乏病毒感染的临床、血清学和分子证据,作者极为谨慎地将其解释为非特异性退行性超微结构改变,而非真正病毒颗粒;其可能代表长期足细胞线粒体功能障碍继发的自噬空泡或受损线粒体碎片,或电镜制样伪影,与MT-TL1 m.3243A>G变异不存在已证实的因果关系。
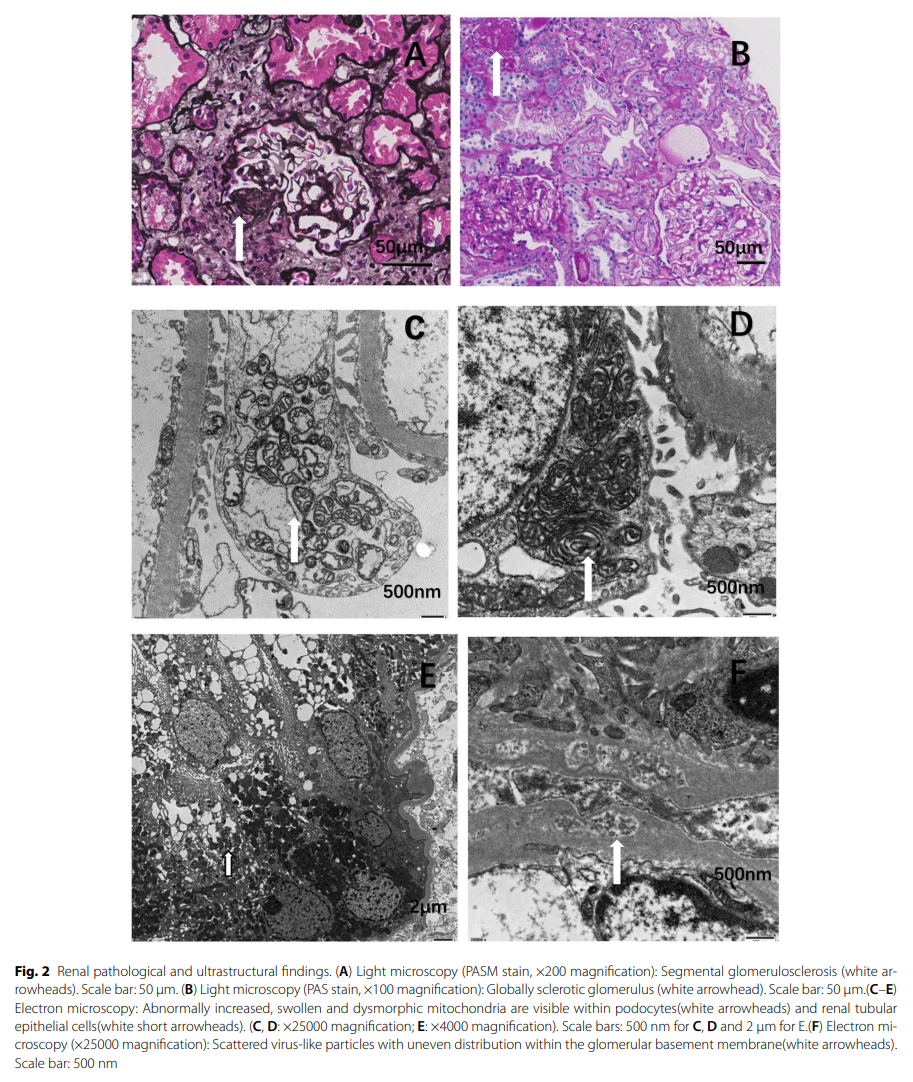
图2|肾脏病理及超微结构。(A)PASM染色×200:节段性肾小球硬化;比例尺50 μm。(B)PAS染色×100:球性硬化肾小球;比例尺50 μm。(C—E)电镜:足细胞及肾小管上皮细胞内可见异常增多、肿胀和畸形线粒体;C、D为×25000,E为×4000;比例尺C、D为500 nm,E为2 μm。(F)电镜×25000:肾小球基底膜内散在、不均匀分布的病毒样颗粒;比例尺500 nm。
遗传学检测
在Illumina平台开展基于NGS的WES。核基因平均测序深度≥150×,线粒体DNA平均深度≥1000×,覆盖完整线粒体基因组。原始数据经质量控制、序列比对、变异过滤和注释,筛查与线粒体病及其他遗传病相关的致病变异;WES发现的疑似致病变异使用常规Sanger测序进一步验证,并使用患者及母亲外周血DNA进行家系共分离分析。
未检出疾病相关体细胞变异。患者及母亲均检出MT-TL1 m.3243A>G变异。高深度NGS定量显示,外周血异质性水平患者为55.5%,母亲为21.9%。Sanger测序结合色谱峰高定量用于验证,但其线性范围窄、准确度有限,只能提供半定量结果,因此精确突变负荷采用mtDNA覆盖≥1000×的高深度NGS确定。
患者外周血突变负荷明显高于无肾损害的母亲,与其严重多系统表型相符:患者存在进行性肾小球损伤及双侧感音神经性听力下降;母亲仅有较轻的孤立性听力障碍。不过,外周血异质性不能精确反映肾小管上皮细胞、内耳毛细胞等易受累器官的实际变异负荷,因为组织特异性异质性镶嵌是母系遗传线粒体病的明确特征。
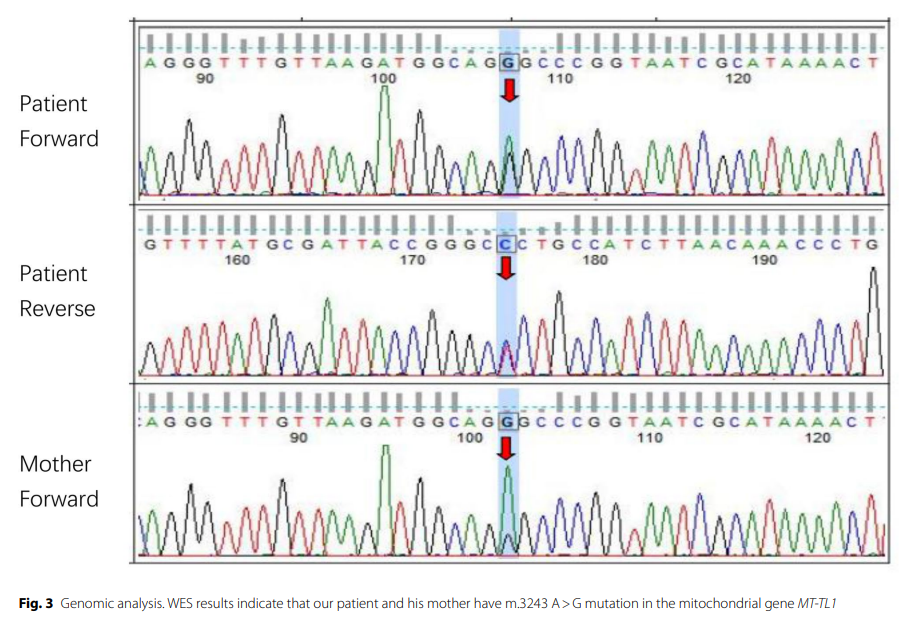
图3|基因组分析。WES结果显示患者及其母亲均携带线粒体基因MT-TL1 m.3243A>G变异。
诊断、治疗与随访
综合判断患者高度疑似母系遗传线粒体病并发肾损伤、局灶节段性肾小球硬化、慢性肾功能不全、3期慢性肾病和双侧感音神经性听力下降。患者还存在双肾结石、双下肢轻度肌力下降、四肢及后颈和臀部毛发浓密、身高155 cm的矮身材,以及A型预激综合征和左心室高电压伴ST-T改变;肝功能正常。母亲表现为矮身材和听力下降。
治疗包括:辅酶Q10胶囊20 mg,每次2粒、每日3次口服;复合维生素B片每次1片、每日3次;非布司他40 mg每日1次;低蛋白饮食联合复方α-酮酸片每次4片、每日3次;金水宝片0.42 g,每次4片、每日3次;肾衰宁片0.36 g,每次2片、每日3次。标准线粒体肾病支持治疗还包括肾素—血管紧张素系统阻断剂和SGLT2抑制剂,但本例未使用:一是患者肾功能损害较轻、血压正常,无进行性蛋白尿或高血压提示必须紧急应用RAS阻断;二是考虑年龄较小、SGLT2抑制剂可能导致低血容量和电解质紊乱,且儿童线粒体肾病应用经验有限。
随访23个月肾功能保持稳定。2026年3月复查血清肌酐2.2 mg/dL、尿素氮39.8 mg/dL、尿酸7.21 mg/dL、24小时尿蛋白0.97 g,未发生有症状的心律失常。
讨论与结论
线粒体病是最复杂的遗传性疾病之一,既可涉及母系遗传的线粒体基因组,也可涉及孟德尔遗传的核基因组。遗传缺陷造成的线粒体结构和功能异常可引起多系统能量代谢障碍,常累及脑、骨骼肌、眼、耳、消化、内分泌、心血管、血液系统及肾脏。UUR基因突变最常见的疾病为MELAS,其他还包括糖尿病、耳聋、心肌病和肾病。多个线粒体或核基因缺陷导致的肾损害可表现为蛋白尿、肾功能不全和肾小管功能障碍,后者主要表现为Fanconi综合征,血尿少见。
线粒体肾病常见病理表现为光镜下FSGS,以及电镜下足细胞和肾小管上皮细胞内畸形线粒体增多。本例未见既往报道的颗粒状肿胀上皮细胞,也无小动脉硬化,可能与患者年轻、长期血压正常且无高血压或血脂异常有关。肾小球基底膜内病毒样颗粒为意义不明的孤立发现,缺乏m.3243A>G相关疾病特异性,也无全身病毒感染证据。作者无法证实其参与肾小球损伤,将其视为线粒体缺陷所致足细胞和肾小管细胞损伤的继发、偶然形态学现象,而非原发致病病变。基底膜分层及不规则增厚同样被认为是长期线粒体功能障碍和足细胞损伤的继发改变。
FSGS是m.3243A>G线粒体病最常见的肾脏病理。既往病例多为青少年,表现为蛋白尿、肾功能不全和高尿酸血症,无明显血尿;足细胞和肾小管内异常线粒体为典型超微结构改变,多数归为FSGS非特殊型。多数病例伴听力下降和糖尿病,呈母系遗传,血液异质性水平为20%—60%。本例同时存在门周型及非特殊型节段硬化,但缺乏门周型FSGS的典型适应性诱因,且电镜无弥漫性足突融合。作者推测局灶门周硬化可能反映轻度局部血流动力学改变,而非特殊型病变主要由线粒体功能障碍所致足细胞损伤驱动;但仅取到9个肾小球,限制了FSGS亚型判断的准确性。
本例与既往报道的三个主要差异为:无糖代谢异常,罕见合并WPW综合征、多毛和肾结石,以及在无经典MELAS表现时仍具有较高血液异质性。肾小球基底膜内病毒样颗粒也是独特发现。上述表现扩展了m.3243A>G变异的非典型表型谱,并为线粒体肾病诊断提供了新的临床证据。
线粒体遗传缺陷具有母系遗传、异质性和阈值效应等特点。mtDNA缺乏组蛋白保护和有效DNA修复系统,突变频率高,以点突变最常见。UUR基因最常见的点突变为保守区二氢尿嘧啶环上的m.3243A>G。研究详细询问其他母系亲属,但外祖母已去世且无临床或遗传资料;母亲无兄弟姐妹,其他母系亲属因个人原因拒绝采血和临床筛查。
本例发现双肾结石。近期证据显示线粒体功能障碍可参与草酸钙晶体潴留、聚集及Randall斑形成。肾外表现几乎可累及所有系统,听力损害最常见,发生率40.8%,需要与经典Alport综合征鉴别。患者还存在肌力下降、WPW综合征、左心室高电压和ST-T改变及生长迟缓。MT-TL1 m.3243A>G可导致多种心脏并发症;心肌细胞能量不足和氧化应激可能破坏心脏传导系统发育并诱发旁路,导致预激综合征。因此建议定期心脏监测。
多毛与线粒体异常的直接机制联系尚不明确,文献通常将多毛视为高雄激素血症表现,而非线粒体病的直接后果。现有证据主要通过多囊卵巢综合征这一共同病理生理平台间接联系二者。mtDNA变异可损害氧化磷酸化并产生过量活性氧,促进胰岛素抵抗和内分泌组织类固醇生成功能紊乱,从而增加游离雄激素;毛囊ATP代谢受损也可能激活mTOR和ERK等增殖信号,延长毛发生长期。不过,多毛仍不是MT-TL1突变的经典表型,需要大队列验证其因果相关性。
研究局限
本研究存在多项局限。第一,因所在机构缺乏检测能力,未检测线粒体病核心生物标志物血清乳酸和丙酮酸,也无法动态监测辅酶Q10和B族维生素治疗后的变化。第二,患者拒绝脑MRI;虽然住院及23个月随访期间无神经系统症状或卒中样发作,仍不能完全排除亚临床中枢神经系统线粒体病变,建议长期每年进行神经系统监测。
第三,Sanger测序不能精确定量mtDNA异质性,仅能用于定性验证;即使采用外周血高深度NGS,也无法反映肾、心肌、内耳和骨骼肌等高能量需求器官的组织特异性异质性。患者仅接受定性肌力、感觉和腱反射检查,未进行标准化定量神经评分或神经电生理检测;多项神经肌肉表现及肾脏超微结构病变也仅作定性描述,缺乏定量指标。结合乳酸/丙酮酸和脑MRI缺失,目前证据仍为提示性而非确定性,需要进一步标准化生化和神经影像学评估。
患者血液异质性55.5%,显著高于母亲的21.9%。这与线粒体阈值效应一致:更高突变负荷可能使肾、内耳和心肌等高ATP需求器官超过能量供应阈值,出现明显肾病、重度听力下降和心脏异常;母亲仅有矮身材和轻度听力损害,无肾损伤。然而,外周血异质性不能代表脑、胰腺、肾和心脏等组织的实际负荷,不能单凭血液突变比例预测临床亚型。组织特异性阈值、器官线粒体功能储备、核基因修饰因素及氧化损伤长期累积均会共同塑造表型。
m.3243A>G经典关联MELAS和MIDD,但本例即使血液异质性较高,也缺乏反复卒中样发作、癫痫、乳酸酸中毒及胰岛素依赖性糖尿病。该变异还可表现为单纯肾病、孤立性心肌病、听力下降或非典型多系统线粒体综合征。患者以FSGS肾损害、感音神经性听力下降、WPW综合征、肌无力、矮身材、多毛、肾结石及心电图异常为主,长期随访未出现典型MELAS或MIDD表现,但不能排除潜在亚临床病变。母亲同样携带该变异且有听力下降和矮身材,基因型与家系表型共分离进一步支持其致病性。
系统文献回顾与临床意义
研究检索PubMed建库至2026年3月的文献,关键词包括MT-TL1、m.3243A>G、线粒体肾病、FSGS和听力下降。纳入经基因验证m.3243A>G且伴肾损害及听力障碍的人体病例报告或临床研究;排除动物实验、仅综述文章、重复发表及缺乏明确基因验证的病例。两名作者独立筛选,分歧通过讨论解决,最终纳入121篇合格文献进行汇总分析。
UUR基因突变可通过完整mtDNA测序或特定位点检测发现,其中m.3243A>G最常见。该变异通常导致缓慢进展性疾病。151名携带者的随访研究显示,临床表型是疾病进展的唯一决定因素,MELAS进展最差,其次为MIDD、其他表型和无症状携带者。既往研究显示约半数m.3243A>G肾病患者进入终末期肾病,25%死亡,中位随访时间分别为11年和12年。终末期肾病患者可接受透析,多数肾移植病例结局良好;移植物丢失的主要风险不是原位疾病复发,而是系统性并发症和药物毒性。
本例治疗符合线粒体肾病支持和对症治疗原则。辅酶Q10及B族维生素用于改善线粒体能量代谢并减少氧化损伤;非布司他治疗高尿酸血症;低蛋白饮食联合α-酮酸及肾脏保护制剂用于减轻肾脏负担并延缓间质纤维化。23个月随访期间肾功能稳定、尿酸恢复正常,听力下降、肌无力和心律失常均未恶化。长期联合干预与多系统定期监测对于延缓肾功能下降及预防严重系统并发症十分必要。
为区别本例线粒体性耳—肾表型与经典Alport综合征,研究进行Ⅳ型胶原α3和α5链免疫荧光:肾小球基底膜α3沉积完整,肾小球α5表达保留,不存在COL4A3、COL4A4或COL4A5致病变异常见的完全或镶嵌性缺失。WES进一步证实COL4A3、COL4A4和COL4A5均无致病变异,仅发现母系遗传的线粒体MT-TL1 m.3243A>G异质性变异作为致病性遗传缺陷。
本例缺乏MELAS标志性表现和MIDD典型糖尿病,提示由MT-TL1变异引起、主要累及肾、内耳、骨骼肌、心脏和生长发育的非典型线粒体病。原因不明的全身多毛扩展了其临床表型谱;肾小球基底膜不规则分层和偶然病毒样颗粒则是经典线粒体肾病尚未报道的超微结构表现。由于神经系统定量检查不完整且缺乏核心线粒体生化标志物,本研究无法绝对确诊全身性线粒体病,临床推断限于这一单病例现有证据。
文献来源:Jia M, Wu Q, Zou J, Jin D. A young male with kidney damage from genetic mitochondrial disease: case report and literature review. BMC Nephrology. 2026;27:504. DOI: 10.1186/s12882-026-05238-9.