深度解析医学证据,lxfs.net为你支撑决策
B细胞受体(BCR)信号通路对正常B细胞的存活和增殖至关重要,并在弥漫大B细胞淋巴瘤(DLBCL)的发病机制中起重要作用。布鲁顿酪氨酸激酶(BTK)是BCR通路下游的关键组分,已成为B细胞恶性肿瘤的重要治疗靶点。然而BTK抑制剂(BTKi)在DLBCL中的临床疗效存在异质性,并受分子亚型和信号依赖性的强烈影响。
越来越多的证据表明,DLBCL中BTKi耐药由多种分子机制驱动,包括BTK突变、磷脂酶Cγ2(PLCγ2)的功能获得性改变、胱天蛋白酶募集域家族成员11(CARD11)-B细胞淋巴瘤/白血病10(BCL10)-黏膜相关淋巴组织淋巴瘤转运蛋白1(MALT1)复合物的激活,以及髓样分化初级应答蛋白88(MYD88)、分化簇79B(CD79B)、肿瘤坏死因子α诱导蛋白3(TNFAIP3)和Kelch样蛋白14(KLHL14)的失调。
除这些遗传决定因素外,非遗传适应性机制,如代偿性磷酸肌醇3-激酶(PI3K)/AKT/雷帕霉素机械靶蛋白(mTOR)和丝裂原活化蛋白激酶(MAPK)/细胞外信号调节激酶(ERK)信号通路、表观遗传重编程、肿瘤微环境重塑、代谢重编程和内质网应激,也可能进一步促进治疗逃逸。
新兴方法包括下一代共价和非共价BTKi、双模式抑制剂、BTK靶向降解剂、变构抑制剂和多靶点策略等,目前正在研究作为解决BTKi耐药的潜在策略。
《International Journal of Oncology》近日一篇综述总结了DLBCL中BTKi耐药的分子机制,并讨论了其对生物标志物开发、合理联合治疗和未来精准治疗的潜在意义。
引言
弥漫大B细胞淋巴瘤(DLBCL)仍是成人中最常见的侵袭性淋巴瘤,占所有新非霍奇金淋巴瘤(NHL)病例的30%–40%。DLBCL在细胞形态、遗传亚型、临床表现、表型、治疗反应和临床预后方面表现出高度异质性。通过基因表达谱分析,DLBCL被分为两种不同的细胞起源(COO)亚型:生发中心B细胞样(GCB)和活化B细胞样(ABC),部分病例未能分类。随后基因组技术的进步进一步细化了DLBCL亚型的分类。LymphGen概率分类工具已识别出七种不同的DLBCL遗传亚型,包括MCD[髓样分化初级应答蛋白88(MYD88)L265P和分化簇79B(CD79B)突变]、BN2[B细胞淋巴瘤(BCL)6融合和Notch受体(NOTCH)2突变]、N1(NOTCH1突变)亚型、EZB(zeste同源物增强子2突变和BCL2易位)-MYC+、EZB-MYC、A53(非整倍体伴TP53失活)和ST2(SGK1和TET2突变)亚型。然而仍有约40%的病例无法分类,这对DLBCL的精准治疗构成了重要挑战。
利妥昔单抗、环磷酰胺、多柔比星、长春新碱和泼尼松(R-CHOP)方案是DLBCL一线免疫化疗的骨干。虽然60%–70%的患者通过该联合治疗达到治愈,但30%–40%的患者出现早期复发或对一线治疗难治,且该复发或难治(R/R)亚群通常面临更差的预后。从COO分类的角度来看,R-CHOP显著改善了GCB亚型患者的结局。相比之下,ABC亚型患者中仅有约40%通过目前可用的R-CHOP为基础的治疗获得治愈,其生存结局显著劣于GCB亚型患者。总体而言,传统的非靶向R-CHOP方案仅能实现部分疗效,而DLBCL的显著异质性构成了进一步改善治疗结局的主要障碍。因此迫切需要以最佳方式开发新的靶向策略来应对这些治疗挑战,特别是对于预后较差的ABC亚型。
B细胞受体(BCR)信号通路在正常B细胞的增殖、分化、成熟和存活以及适应性免疫中起着不可或缺的作用,该通路的失调促进了包括DLBCL在内的多种B细胞恶性肿瘤的发病机制。布鲁顿酪氨酸激酶(BTK)是BCR信号级联的关键下游组分;它放大BCR信号并激活复杂的下游通路网络,包括活化T细胞核因子(NFAT)、丝裂原活化蛋白激酶/细胞外信号调节激酶(MAPK/ERK)和核因子-κB(NF-κB)通路。BTK是BCR通路中的中心信号节点,也将其作为多种B细胞恶性肿瘤治疗靶点具有合理性。
BTK抑制剂(BTKi)的出现彻底改变了B细胞恶性肿瘤的治疗格局,然而必须指出的是,在实际临床实践中,患者对不同类型B细胞肿瘤的BTKi反应存在差异。作为单药治疗,BTKi在DLBCL中仅显示出有限的临床获益,且未能诱导持久缓解。DLBCL固有的遗传异质性混淆了BTKi在该疾病中的应用。此外,随着BTKi在临床实践中的广泛使用,DLBCL中已观察到原发性无反应和初始缓解后进展。BTKi耐药和脱靶毒性往往是迫使患者停止治疗的主要原因。DLBCL中BTKi耐药的机制也尚未完全阐明。
因此,本综述概述了目前对DLBCL中BCR信号的理解,重点描述了驱动DLBCL中BTKi耐药的已确定机制,并探讨了绕过耐药和改善临床结局的潜在治疗策略。
对于本叙述性综述,作者检索了PubMed中关于DLBCL中BTKi耐药的临床和临床前研究。最终检索于2026年8月进行。主要检索词包括diffuse large B-cell lymphoma、DLBCL、Bruton tyrosine kinase inhibitor、BTK inhibitor、BTKi、ibrutinib、acalabrutinib、zanubrutinib和orelabrutinib,以及耐药相关术语,包括drug resistance、resistance、resistant、sensitivity、tolerance和adaptation。首先筛选标题和摘要。当研究被认为相关时,审查全文。如果研究检查了DLBCL细胞系、动物模型、肿瘤样本或患者中的耐药机制或解决耐药的潜在策略,则纳入研究。还纳入了美国血液学会(ASH)和欧洲血液学协会(EHA)会议的相关摘要和预印本。此外还手动检查了其他B细胞恶性肿瘤中BTKi耐药综述的参考文献列表,以识别额外研究。证据被分类为DLBCL临床数据、DLBCL临床前数据、其他B细胞恶性肿瘤的临床或临床前证据,或生物学假设。
BCR信号通路和BTKi
BTK的结构和功能
BCR复合物由膜结合免疫球蛋白(Ig)与CD79A(Igα)-CD79B(Igβ)共受体异二聚体非共价结合组成。细胞表面的免疫球蛋白本身缺乏激酶活性;相反,BCR复合物在抗原结合后共同触发下游信号转导。BCR信号在调节B细胞发育和适应性免疫应答的多个阶段中起着不可或缺的作用。BTK作为BCR通路中的关键信号节点发挥作用,它主要表达于B细胞和某些其他造血细胞类型,但T细胞、自然杀伤细胞和浆细胞除外。
BTK是一种77-kDa的细胞质非受体酪氨酸激酶,由659个氨基酸组成,属于肝细胞癌中表达的酪氨酸激酶(TEC)家族激酶。该家族还包括白细胞介素(IL)-2诱导性T细胞激酶、TEC、静息淋巴细胞激酶和骨髓表达激酶。在结构上,BTK包含从N端到C端排列的五个功能域:普列克底物蛋白同源(PH)域、富含脯氨酸的TEC同源域、SRC同源(SH)3和SH2域以及羧基激酶域(图1)。PH域促进BTK募集至质膜,而蛋白激酶域执行催化活性。两个关键的酪氨酸磷酸化位点对BTK激活至关重要:酪氨酸激酶域内的Y551和SH3域中的Y223。它们的磷酸化是BTK完全酶激活和构象稳定性所必需的。鉴于TEC家族内激酶的高度结构相似性,BTKi通常表现出与其他家族成员的非特异性结合,这可能在治疗背景下导致脱靶(off‑target)副作用。
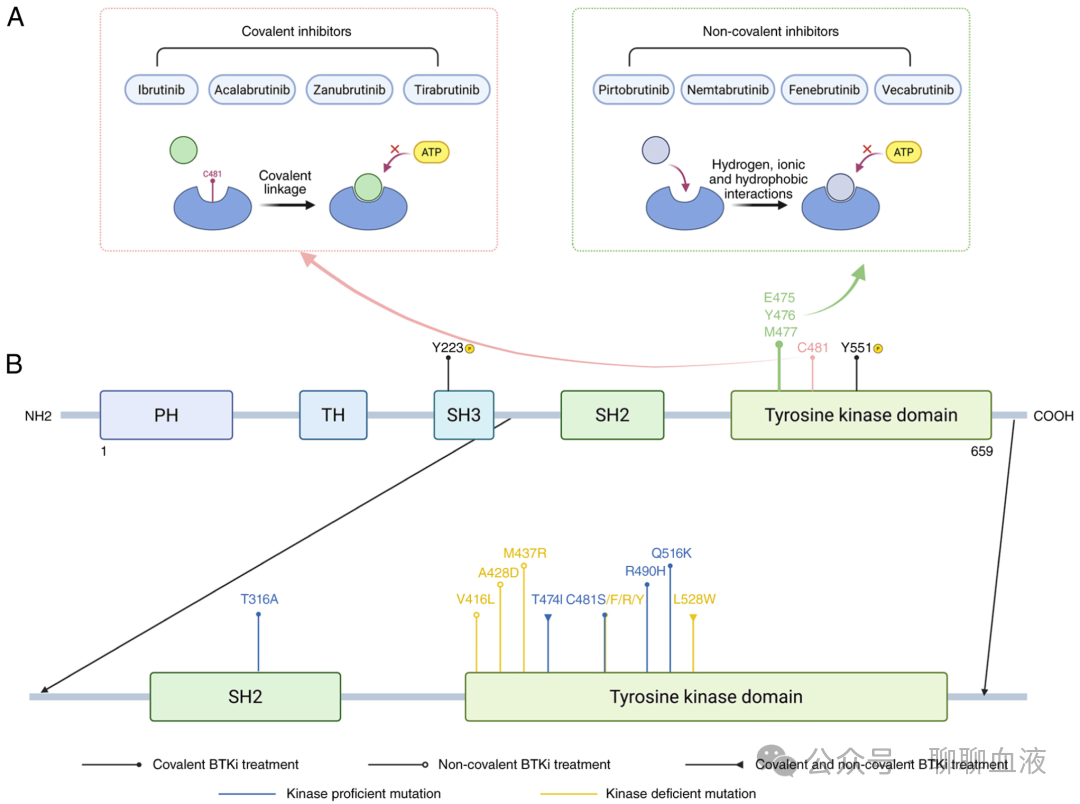
图1.BTK结构域结构和耐药突变示意图。(A)BTKi主要根据其作用机制分为共价和非共价两类。共价 BTKi与代表性药物(包括伊布替尼、阿可替尼、泽布替尼和tirabrutinib)在 ATP结合口袋内不可逆地与 C481结合并阻断 ATP对接。非共价BTKi,如吡妥替尼、nemtabrutinib、fenebrutinib和 vecabrutinib,通过氢、离子和疏水相互作用可逆性结合 ATP结合口袋中的E475、Y476和M477,从而阻止 ATP结合。(B)BTK是一种由659个氨基酸组成的蛋白质。从氨基端到羧基端,它包含一个 PH结构域、一个 TH结构域、一个 SH3结构域、一个 SH2结构域和一个酪氨酸激酶结构域。根据 BTK的剩余催化活性,将耐药突变分类为激酶富集(蓝色)或激酶缺陷(黄色)。
BCR信号级联通路
在没有抗原刺激的情况下,BCR传递低水平的强直信号,主要依赖于磷酸肌醇3-激酶(PI3K)活性来维持成熟B细胞的存活。然而在抗原结合后,BCR复合物发生聚集和快速磷酸化,从而启动下游信号级联。BCR信号级联及其关键下游效应物的示意图见图2。
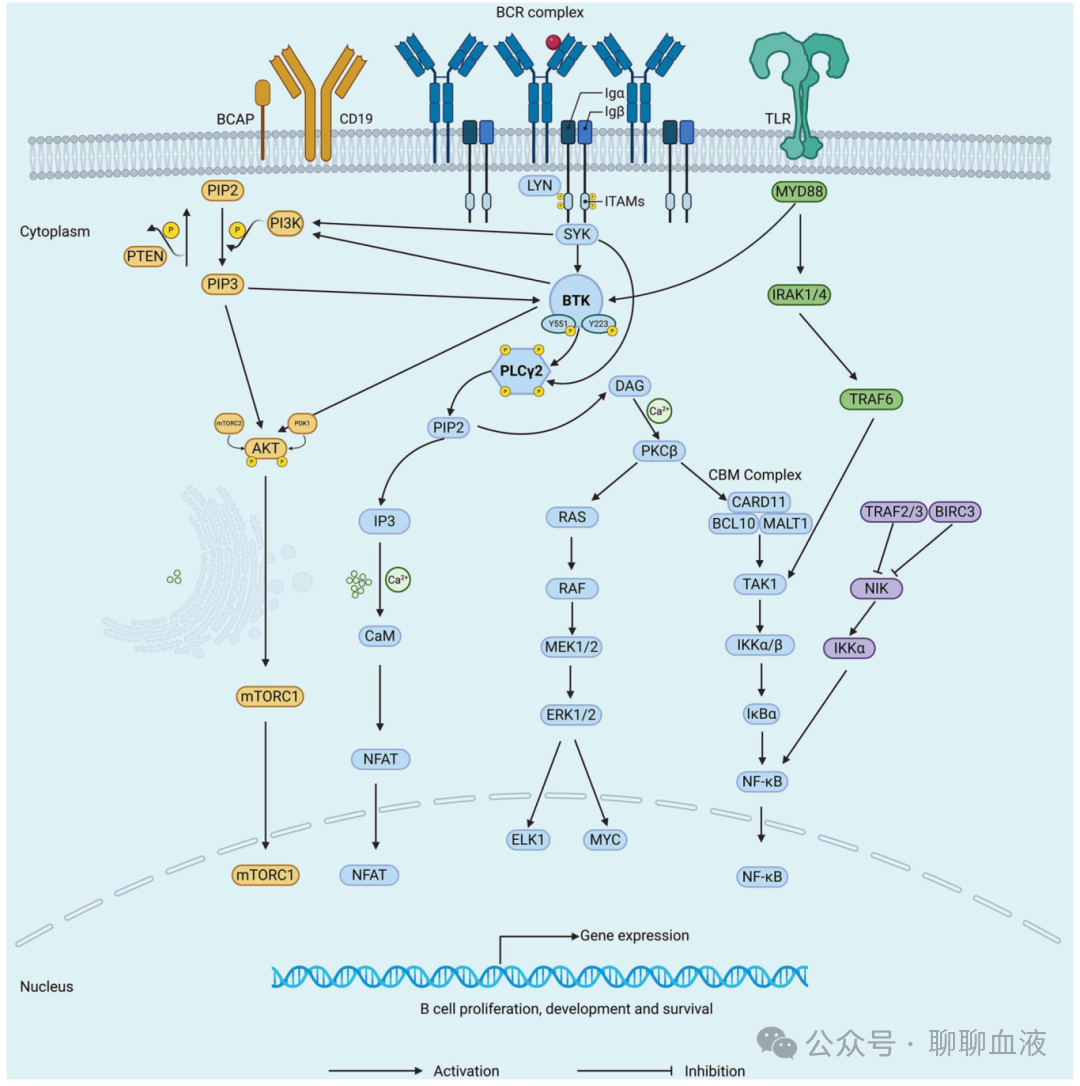
图2. BCR信号通路示意图。抗原结合后,BCR复合物触发LYN和SYK的激活,进而激活PI3K并产生PIP3。BTK被募集至膜并完全激活,随后PLCγ2激活。PLCγ2将PIP2水解为IP3和DAG。IP3动员细胞内钙并通过钙调蛋白和钙调磷酸酶激活NFAT。DAG激活PKCβ并促进CBM复合物(CARD11-BCL10-MALT1)的组装,后者通过TAK1和IKK驱动经典NF-κB信号。DAG还启动RAS-RAF-MEK-ERK级联。平行地,通过MYD88的TLR信号募集IRAK1/4和TRAF6,后者也激活TAK1和NF-κB,该通路可与BCR信号交叉放大存活信号。这些通路汇聚于转录因子NFAT、NF-κB、ELK1和MYC,调节B细胞增殖、存活和发育。
具体而言,抗原与膜结合Ig的结合触发BCR聚集和构象变化,导致SRC家族激酶如Lck/Yes相关新型蛋白酪氨酸激酶(LYN)的激活。活化的LYN随后磷酸化相关CD79A/B异二聚体免疫受体酪氨酸基激活基序(ITAM)内的酪氨酸残基。由此产生的双磷酸化ITAM随后作为脾酪氨酸激酶(SYK)的对接位点,SYK通过其N端串联SH2域结合,最终激活SYK。活化的SYK磷酸化并因此激活B细胞共受体CD19和B细胞PI3K衔接蛋白。这种磷酸化为PI3K的P85亚基提供结合位点,导致PI3K募集和激活。活化的PI3K随后将磷脂酰肌醇-4,5-二磷酸(PIP2)磷酸化为磷脂酰肌醇-3,4,5-三磷酸。
BCR的激活ke 促进BTK从细胞质自抑制状态向催化活性构象转变,并随后转位至质膜。BTK随后在其激酶域内的Y551残基处被SYK顺序磷酸化,随后在其SH3域中的Y223残基处发生自磷酸化。这种自磷酸化将BTK稳定在其活性构象中并实现完全催化活性。BTK的主要下游效应物之一是磷脂酶Cγ2(PLCγ2)。激活后,PLCγ2水解PIP2产生两种第二信使:肌醇-1,4,5-三磷酸(IP3)和二酰甘油(DAG)。IP3诱导细胞内钙动员,通过钙调蛋白和钙调磷酸酶激活转录因子NFAT。NFAT随后转位至细胞核,调节B细胞增殖和存活。在钙存在下,DAG激活蛋白激酶Cβ(PKCβ),活化的PKCβ启动RAF/MEK/ERK1/2级联。另一个DAG底物是胱天蛋白酶募集域家族成员11(CARD11)。磷酸化的CARD11组装黏膜相关淋巴组织淋巴瘤转运蛋白1(MALT1)和B细胞淋巴瘤/白血病10(BCL10)形成CBM信号适配体复合物。该复合物随后激活下游激酶,如转化生长因子β激活激酶1和IκB(IκB)激酶(IKK)α/β。IKK磷酸化IκB,触发其泛素依赖性降解,并最终促进NF-κB的核转位,以调节B细胞增殖和适应性免疫应答。
BTKi分类
BTK处于BCR信号中心,加上其在其他细胞类型中表达受限,突显了BTK作为几种B细胞衍生恶性肿瘤有吸引力的治疗靶点。BTKi的临床引入显著改变了这些B细胞恶性肿瘤的治疗范式。目前,BTKi根据与BTK活性位点的结合模式分为共价和非共价两类(35)。共价抑制剂不可逆地结合BTK激酶域ATP结合口袋内的C481残基,破坏Y223处的自磷酸化并阻断ATP对接、底物磷酸化和下游信号。相比之下,非共价抑制剂通过氢键、离子键和疏水相互作用可逆地结合ATP结合口袋或催化域更深的H3口袋,从而干扰Y223和Y551处的磷酸化,抑制下游靶点激活和信号传播(36,37)。
在一项初始I/II期试验中,第一代BTKi伊布替尼单药治疗在R/R ABC亚型DLBCL患者中显示出选择性临床活性,总缓解率(ORR)为37%。然而中位无进展生存期(PFS)很短,大多数患者出现快速疾病进展,表明伊布替尼单药无法产生持久缓解。此外,伊布替尼对其他蛋白激酶有适度抑制作用,这些脱靶效应导致房颤、出血和巨噬细胞吞噬功能受损等副作用。这种脱靶毒性仍然是限制伊布替尼更广泛使用的重大临床挑战,同时也推动了更具选择性的共价BTKi的开发。
第二代BTKi包括阿可替尼、泽布替尼、tirabrutinib和奥布替尼,与伊布替尼相比具有 改良的BTK靶点选择性和减少的脱靶活性。然而第一代和第二代共价BTKi均依赖于与BTK活性位点内C481形成共价键,该残基的突变可触发耐药并限制长期疗效。因此,由于获得性耐药或治疗相关毒性导致的治疗中断加速了非共价BTKi的开发,这些药物旨在绕过对共价药物的耐药并最小化不良事件,以改善B细胞恶性肿瘤患者的结局。第三代非共价BTKi以匹妥布替尼为代表,还包括fenebrutinib、nembatrutinib和vecabrutinib等药物,它们非共价结合BTK活性位点,无论C481突变状态如何均可抑制BTK激酶活性。
然而随着BTKi的广泛临床使用,已出现非C481 BTK突变,可赋予对不可逆抑制剂的耐药性。此外,复杂的耐药机制可能限制非共价BTKi的临床疗效,促使开发下一代BTK靶向策略。这些主题将在以下章节中详细讨论。
DLBCL中BTKi耐药的机制
尽管BTKi在多种B细胞恶性肿瘤中取得了临床成功,但其在DLBCL中的活性仍然异质。在接受伊布替尼单药治疗的R/R ABC-DLBCL患者中,观察到客观缓解,但中位PFS仅为6.41个月。这一较短的中位PFS可能部分反映了获得性耐药的出现,但仅此终点无法区分原发性无反应与初始缓解后进展。在本综述中,原发性耐药指未能对BTKi为基础的治疗达到完全或部分缓解,而获得性耐药指在记录的初始缓解后出现疾病进展。在临床前研究中,获得性耐药仅用于最初敏感的细胞或肿瘤在长期BTKi暴露后失去敏感性的情况。缺乏BTK依赖性被认为是内在不敏感而非获得性耐药的生物学基础。治疗不耐受指因不良事件而减量、中断或停药,不被视为耐药。因此,无先前记录缓解的疾病进展不被归类为获得性耐药。
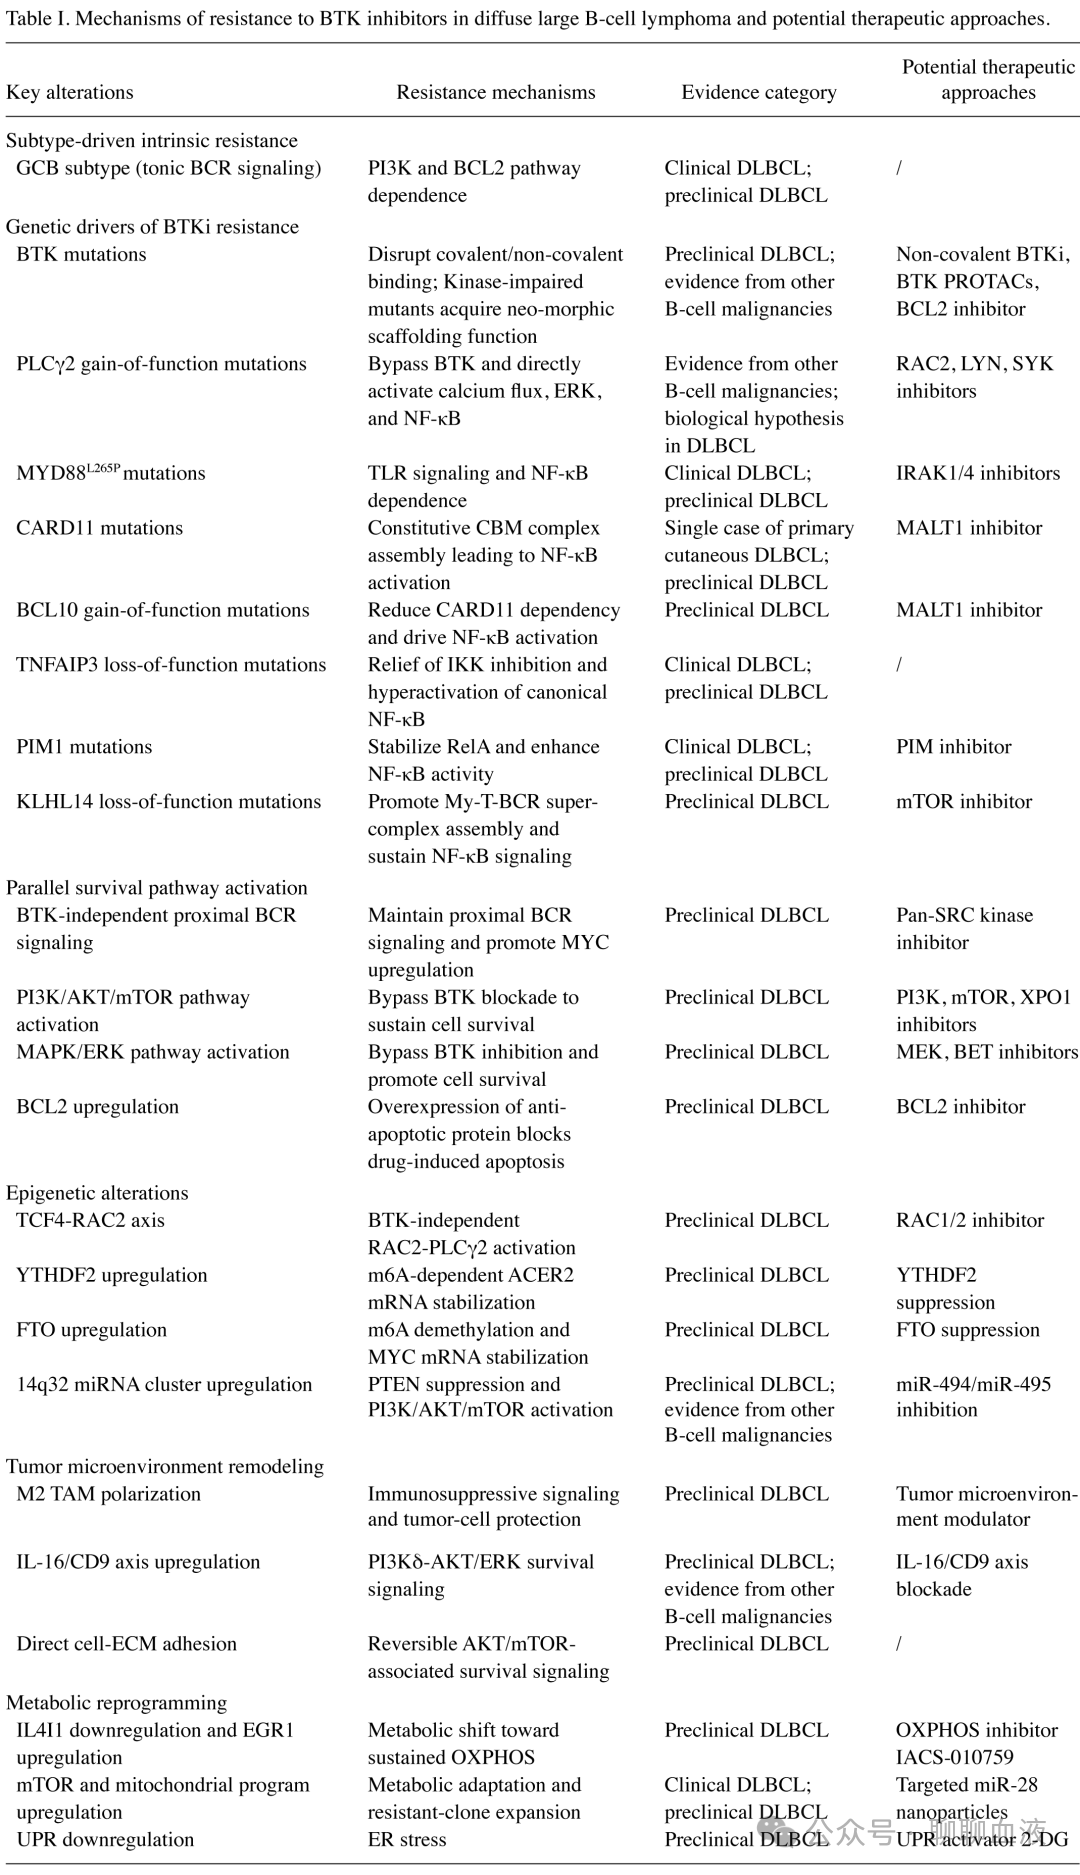
对第二代共价和非共价BTKi的耐药主要在慢性淋巴细胞白血病(CLL)和其他B细胞恶性肿瘤中得到表征。在DLBCL中,对BTKi的敏感性降低可能源于内在缺乏BTK依赖性,或治疗期间出现的遗传和非遗传变化。以下章节讨论了这些机制,包括分子亚型、影响BCR信号的突变、替代促存活通路的激活、抗凋亡信号、表观遗传改变、代谢重编程和肿瘤微环境(TME)重塑。BTK结合位点突变的临床证据主要来自其他B细胞恶性肿瘤,而其在DLBCL中的相关性仍不确定。综合概述见图3,每种机制的疾病来源和证据类别总结于表I。
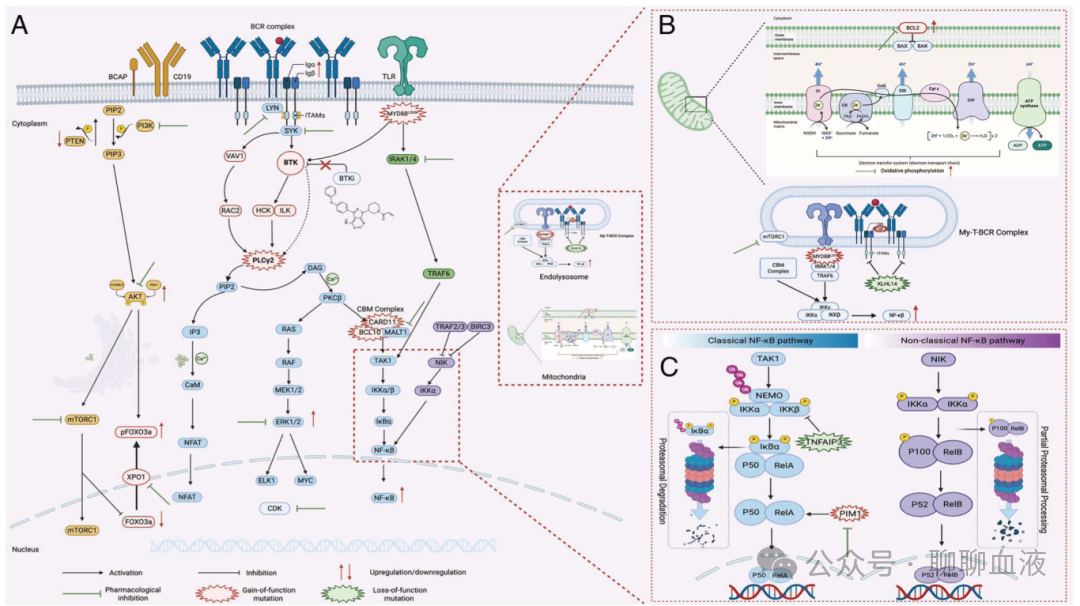
图3.DLBCL的 BTKi耐药机制概述。(A)DLBCL对 BTKi的耐药性来自影响 BCR信号枢纽、生存通路和代谢重编程的多种相互关联的改变。其中包括 BTK突变及其获得性致癌支架活性、PLCγ2功能获得性突变以及 CBM复合物中 CARD11和 BCL10的激活突变。代偿性促生存通路上调,如PI3K/AKT/mTOR、ERK1/2、典型NF‑κB和由 MYD88L265P突变驱动的 TLR/MYD88轴。代谢重编程进一步促成了抵抗。(B)线粒体事件和代谢变化:抗凋亡BCL‑2蛋白上调可维持细胞存活。耐药细胞向 OXPHOS转换,如 IL4I1下调和 EGR1介导的 PDP1活化所示。KLHL14的功能丧失突变破坏了其肿瘤抑制作用,促进了My‑T‑BCR超复合物的组装和组成性NF‑κB活化。(C)驱动典型NF‑κB通路活化的突变:TNFAIP3的失活突变解除 IKK的负调控,而 MYD88L265P和 CD79B突变通过TLR‑MYD88和慢性 BCR信号使NF‑κB过度活化。PIM1过表达可稳定RelA,进一步放大NF‑κB活性
遗传亚型作为内在耐药的决定因素
如前所述,DLBCL是一种高度异质的B细胞恶性肿瘤。虽然DLBCL细胞的存活和增殖依赖于BCR信号激活,但BCR依赖的具体模式在不同分子亚型中有所不同。这种差异在不同遗传亚型患者对伊布替尼的不同治疗反应中显而易见。例如,ABC亚型的ORR为37%,而GCB亚型仅为5%。进一步的研究揭示,ABC DLBCL主要表现出“慢性活动性BCR信号”特征,以促存活NF-κB通路的组成性激活为特征,该通路对ABC型细胞的存活和增殖至关重要。相比之下,GCB DLBCL表现出“强直BCR信号”模式,这既不同于正常B细胞中的强直信号,也不同于ABC肿瘤中观察到的慢性活动性信号。GCB亚型显示出对PI3K和BCL2信号通路的依赖性增加。对不同BCR信号级联的差异依赖性可能为GCB亚型患者中经常观察到的BTKi原发性耐药提供了理由。
基因组研究的进展细化了DLBCL的分子分类,同时进一步揭示了即使在ABC亚型内对BTKi治疗反应的异质性。携带并发致癌MYD88和CD79B突变的基因工程DLBCL小鼠模型显示出对伊布替尼的显著和选择性敏感性。一致地,具有MCD亚型(以并发MYD88L265P和CD79B突变为特征)的患者据报道对伊布替尼的ORR高达80%,显著高于仅有单突变的患者。这表明双突变基因型高度依赖BCR驱动的NF-κB信号,并对伊布替尼高度敏感。随后III期PHOENIX试验的事后分析也表明,在年轻(≤60岁)ABC DLBCL患者中,接受伊布替尼联合R-CHOP的MCD或N1亚型患者达到3年无事件生存率和总生存(OS)率为100%,而单独R-CHOP组≤50%。机制上,MCD亚型患者对BTKi反应增加可能归因于一种称为My-T-BCR的多蛋白超复合物的形成,该复合物组装MYD88L265P、TLR9和BCR。My-T-BCR激活促存活NF-κB和mTOR信号,而伊布替尼干扰其组装和功能,从而抑制肿瘤存活。最近的研究揭示了MCD DLBCL中一种非经典形式的慢性选择性自噬。该过程使BTKi能够通过TBK1依赖性自噬途径促进MYD88L265P的降解,这可能解释了在该分子亚组中观察到的伊布替尼显著疗效。
虽然这些机制可能解释MCD表型的高BTKi敏感性,但N1亚型中伊布替尼反应性的基础仍不清楚。有人假设,涉及BCL10等基因的复发性突变增强BCR信号并赋予BTK依赖性。此外,CD5+ DLBCL表现出BCR激活的转录特征,并富集与BTKi敏感性相关的BCR激活突变。因此,基于CD5的基因表达特征可能作为识别可能对BTKi为基础的治疗有反应的DLBCL病例的生物标志物,因此该亚型对BTKi的易感性值得进一步研究。BCL2和MYC高共表达的患者也被确定为非GCB DLBCL的一个亚群,可能对伊布替尼表现出优先反应性。因此,需要进一步的广泛临床前和临床研究来描绘可能受益于BTKi单药或含BTKi方案的遗传亚群。这样的努力将有助于改善治疗反应和生存结局,最终推进DLBCL的精准医学。
DLBCL中BTKi耐药的遗传驱动因素
BTK突变和功能异质性。 BTKi获得性耐药的机制很复杂,源于多个关键基因的复发性突变。最常涉及的靶点是BCR信号通路的组分,包括BTK本身及其下游底物PLCγ2。然而,BTK和PLCγ2耐药突变的临床证据主要来自CLL,其在DLBCL中的相关性仍不确定。
最常见的BTK耐药突变发生在结合残基C481,主要取代为C481S,其中丝氨酸取代半胱氨酸并阻止共价BTKi结合,最终驱动获得性耐药。在MYD88突变ABC-DLBCL细胞模型中,BTK C481S在伊布替尼暴露期间重新激活BTK/PLCγ2/ERK1/2轴。这种ERK1/2重新激活还导致促存活和促炎细胞因子(包括IL-6和IL-10)的释放,这些细胞因子对BTK野生型(WT)细胞发挥旁分泌保护作用。使用蛋白质工程,产生了由单核苷酸变化引起的C481残基所有可能的氨基酸取代,以及需要两个核苷酸变化的苏氨酸,产生了一系列C481X突变体。其中,C481T取代赋予与C481S相当的催化活性,并同样介导对伊布替尼的遗传耐药。相比之下,精氨酸、苯丙氨酸、色氨酸、酪氨酸或甘氨酸的取代严重损害或消除了BTK激酶活性,尽管这些变体也被推测有助于伊布替尼耐药。值得注意的是,非C481S取代预计在临床上发生频率较低,尚未在大型伊布替尼耐药DLBCL患者队列中得到验证。虽然上述研究加深了对淋巴瘤耐药机制的理解,并为耐药监测和下一代药物的开发提供了科学基础,但BTK C481取代尚未在纵向DLBCL队列中被确立为临床耐药驱动因素。
除了共价结合残基的突变外,对伊布替尼的遗传耐药还可源于BTK激酶域内守门员残基T474的改变。这些突变并不总是孤立发生;已记录影响C481和T474的复合BTK突变,包括T474I/C481S、T474M/C481S和T474M/C481T。Estupinan等证明,这些双变体在≥16倍于药理学血清浓度的不可逆BTKi浓度下仍不敏感,因此被归类为超级耐药。这些变体在工程系统中得到表征,尚未在DLBCL患者中报道为获得性耐药机制。
BTK C481S作为破坏共价抑制剂结合并赋予对不可逆药物耐药的机制的出现,加速了可逆BTKi的开发,后者通过非共价结合对C481S突变型和WT BTK均发挥抑制活性。然而在接受非共价BTKi治疗的CLL患者中的纵向研究发现了多个非C481 BTK突变,包括V416L、A428D、M437R、T474I和L528W,均位于BTK催化域内。这些非C481突变赋予对非共价BTKi的耐药。值得注意的是,守门员残基突变T474I和激酶缺陷型残基突变L528W还可诱导对共价BTK抑制剂的交叉耐药;BTK L528W突变赋予对伊布替尼和泽布替尼的耐药,而BTK T474I突变赋予对阿可替尼的耐药。在DLBCL中没有可比的纵向证据。
功能研究根据相对于WT BTK的催化活性将BTK耐药变体分类为激酶熟练型或激酶缺陷型(图1)。激酶熟练型突变体,如C481S/T、T474I和T316A,保留酶功能并维持BCR信号。激酶缺陷型突变体,包括C481F/R/Y、V416L、A428D、M437R和L528W,表现出部分或完全丧失催化活性。相反,这些激酶死亡BTK突变蛋白采用非催化支架功能,并与替代激酶如造血细胞激酶(HCK)和整合素连接激酶(ILK)物理相互作用,从而绕过对BTK自磷酸化的需求,并维持下游PLCγ2激活和BCR信号传播。这些机制在工程系统中定义,包括TMD8 DLBCL细胞,而非来自BTKi治疗的DLBCL患者的纵向样本。
PLCγ2功能获得性突变。 一种较少见的遗传耐药机制涉及PLCγ2的功能获得性突变,PLCγ2是BTK的下游底物,在DLBCL细胞中赋予BTK非依赖性耐药。突变型PLCγ2表现出增强的功能活性,并在BTK下游驱动BCR信号,促进钙流、ERK磷酸化和NF-κB激活,这可能导致对BTK降解剂的耐药。孤立的PLCγ2突变代表伊布替尼耐药的一种罕见机制,通常在与BTK突变共存的情况下发现。功能获得性PLCγ2突变是CLL中已确定的下游逃逸机制。然而这种可能性在DLBCL中尚未得到充分确立。
总体而言,BTK和PLCγ2耐药突变的临床证据主要来自CLL。而DLBCL中的证据仅限于机制性细胞模型,且配对的治疗前和进展样本稀少。因此,这些突变在DLBCL中的患病率和临床意义仍然未知。接受含BTKi方案治疗的DLBCL患者的长期随访目前正在进行中,预计将能够精确解读该人群中BTK和PLCγ2耐药突变谱。
BTK和PLCγ2之外的BTKi耐药遗传决定因素。 除了BTK和PLCγ2突变外,这些基因之外的各种其他基因组改变也在DLBCL中被确定为遗传耐药的贡献者。如前所述,虽然DLBCL的MCD亚型对伊布替尼反应良好,但仅有孤立MYD88L265P突变或孤立CD79B突变的患者表现出降低的反应率,表明MYD88或CD79B的单突变可能导致对伊布替尼的原发性耐药。MYD88L265P是ABC亚型中最常见的点突变,发生在约29%的病例中。证据表明MYD88L265P与慢性活动性BCR信号之间存在功能性串扰。这种衔接蛋白MYD88的功能获得性突变通过TLR-MYD88通路组成性激活NF-κB。在ABC细胞系中敲低MYD88L265P显著降低NF-κB活性,而突变体的异位表达挽救细胞存活并逆转NF-κB信号下降。因此,携带L265P突变的ABC-DLBCL变得依赖于MYD88驱动的NF-κB激活,并对伊布替尼保持不敏感。在ABC-DLBCL细胞中,CD79B上调通过激活代偿性促存活信号通路介导对伊布替尼的原发性耐药。相反,CD79B耗竭在原发性难治性ABC-DLBCL细胞中恢复对伊布替尼的敏感性,支持其作为预测DLBCL中BTKi反应的生物标志物的潜力,详见后续章节。
靶向信号衔接蛋白CARD11卷曲螺旋域的致癌功能获得性突变于2008年首次在DLBCL中报道。这些突变驱动BCR信号通路下游CBM支架复合物的自发组装,最终导致组成性NF-κB激活并促进对BTKi的耐药。Nagel等表明,MALT1蛋白酶活性在CD79突变ABC-DLBCL细胞中依赖于BTK,但在CARD11突变细胞中保持不依赖BTK的活性。致癌CARD11在CD79突变细胞中的异位表达赋予伊布替尼耐药。这些发现提供了直接的临床前证据,表明致癌CARD11可以在BTK抑制下维持CBM介导的NF-κB信号。临床证据仍然有限。Caeser等在一名接受BTK和SYK联合抑制13个月后复发的外周T细胞淋巴瘤患者中发现了获得性CARD11K215T突变。该突变在治疗前活检中不存在,在复发时检测到。CARD11K215T在U2932细胞中的表达将伊布替尼敏感性降低了三个数量级,支持其在BCR通路抑制获得性耐药中的作用。然而值得注意的是,各种CARD11突变同种型的信号效力差异很大。在某些情况下,携带弱CARD11等位基因的细胞可能仍然高度依赖上游存活信号,相反,可能对伊布替尼干预敏感。在CARD11变异能够指导DLBCL中BTKi选择之前,需要对复发性CARD11变异进行前瞻性功能和临床评估。支架蛋白MALT1参与CBM适配体复合物的形成以激活经典NF-κB信号。此外,MALT1与TRAF3(NIK的负调节因子)物理相互作用,从而调节非经典NF-κB信号。先前的一项研究确定了去泛素化酶cylindromatosis(CYLD)作为MALT1的下游效应物,其下调与DLBCL患者的不良预后相关。在慢性BCR信号条件下,MALT1介导CYLD的切割和失活,从而促进NF-κB激活以及BCR依赖性DLBCL细胞的增殖,最终使这些细胞对BTKi的敏感性降低。先前的研究揭示,信号蛋白BCL10(CBM多蛋白复合物的另一组分)的功能获得性突变驱动对BTKi的耐药。这些发现强调了CBM复合物在介导DLBCL中BTKi耐药中的核心作用,并突出了靶向CBM复合物组分作为克服此类耐药的有吸引力的治疗策略的临床潜力。
经典NF-κB信号的激活可促进DLBCL中对BTKi的耐药。 在该通路下游,肿瘤坏死因子α诱导蛋白3(TNFAIP3)负调节IKK活性。TNFAIP3(也称为A20)的功能丧失性突变引发NF-κB信号的过度激活,独立于上游BTK活性,从而在ABC-DLBCL细胞中赋予伊布替尼耐药。Proviral insertion in murine 1(PIM1)是一种丝氨酸/苏氨酸激酶,通过稳定RelA激活NF-κB信号,并调节细胞增殖、分化、凋亡和存活。Kuo等在六名DLBCL患者中发现了PIM1突变,其中五名为ABC-DLBCL。这五名患者中有四名对伊布替尼反应不佳。在伊布替尼耐药ABC-DLBCL细胞中,PIM1上调。L2V、P81S和S97N变体的表达增加了PIM1蛋白稳定性并降低伊布替尼敏感性,而PIM和BTK联合抑制在体外抑制细胞增殖,在体内异种移植模型中抑制肿瘤生长。这些发现提供了探索性临床和临床前DLBCL证据,但未将PIM1确立为经验证的耐药生物标志物。
血小板来源的生长因子D(PDGFD)也与DLBCL中伊布替尼反应降低有关。Jin等分析了伊布替尼治疗的DLBCL患者的基因表达数据和肿瘤组织,发现药物反应降低的样本中PDGFD表达较高。在获得性耐药的TMD8和HBL1细胞中,PDGFD上调,而PDGFD沉默降低EGFR表达,降低伊布替尼的半数抑制浓度(IC50)并增加凋亡。这些发现提供了探索性临床和临床前DLBCL证据,但需要在独立临床队列中验证。
Kelch样蛋白14(KLHL14)是一种肿瘤抑制因子,在MCD DLBCL细胞系模型中定位于BCR附近,促进BCR亚基未成熟糖蛋白的周转并下调总细胞BCR水平,从而作为BCR信号的负调节因子。KLHL14的功能丧失性突变在MCD分子亚型DLBCL中经常观察到。KLHL14失活促进My-T-BCR信号复合物的组装以及NF-κB信号的启动和维持,从而促进MCD细胞对伊布替尼的相对耐药。这些临床前发现将KLHL14缺失确定为MCD亚型DLBCL中伊布替尼敏感性降低的候选决定因素。然而其预测价值尚未在BTKi治疗的患者中前瞻性评估。
Src同源2域含磷酸酶1(SHP1)是一种细胞质蛋白酪氨酸磷酸酶,负责负调节BCR信号通路。SHP1启动子高甲基化导致DLBCL肿瘤细胞中SHP1蛋白表达降低。在BCR依赖性ABC和GCB DLBCL细胞系中SHP1耗竭增强近端BCR信号活性并增加对伊布替尼的敏感性。相反,在敲除细胞中重新表达SHP1恢复基础BCR信号强度并赋予伊布替尼耐药。SHP1的药理学抑制与伊布替尼协同抑制DLBCL细胞系的增殖和患者来源原发肿瘤细胞的生长。总之,这些临床前发现表明SHP1缺失可能增加DLBCL中伊布替尼的敏感性。然而其作为预测生物标志物的价值尚未在BTKi治疗的队列中评估。
尽管已识别出多种驱动BTKi耐药的复杂遗传机制,但新出现的证据表明,临床上耐药的出现很大程度上源于治疗开始时已存在的耐药亚克隆的竞争性选择。当前检测低丰度耐药亚克隆和预先存在的耐药突变的局限性对全面理解BTKi耐药机制构成了显著挑战。解决这些技术和分析差距是未来研究的关键焦点。
DLBCL中BTKi耐药的非遗传驱动因素。 在B细胞恶性肿瘤中,超过20%的伊布替尼耐药患者缺乏可识别的遗传耐药改变。这一观察表明,肿瘤细胞可能利用非遗传机制来适应BCR相关激酶的抑制,从而驱动对BTKi的耐药。这些BTKi耐药的非遗传驱动因素包括替代促存活通路的代偿性激活、表观遗传改变、TME重塑和代谢重编程,如下文所述。
缺乏BTK依赖性和持续的近端BCR信号。 缺乏BTK依赖性代表DLBCL中对选择性BTK抑制的内在不敏感的重要机制。Battistello等表明,伊布替尼抑制原发DLBCL样本以及ABC和GCB DLBCL细胞中的BTK磷酸化,而CD19和GSK3β的磷酸化未被一致抑制。在对伊布替尼不敏感的细胞中,BTK抑制伴随MYC上调。在对他伊布替尼不敏感的BCL6驱动淋巴瘤小鼠模型中也观察到类似的MYC表达增加。机制上,近端SRC家族激酶LYN、FYN和BLK表现出功能冗余。单个激酶缺失或LYN和FYN联合缺失均未损害淋巴瘤细胞增殖,而同时破坏所有三种激酶降低细胞活力。泛SRC激酶抑制剂马赛替尼抑制多个BCR信号输出,包括BTK、CD19和GSK3β的磷酸化,降低MYC表达并抑制细胞系来源和患者来源DLBCL异种移植模型中的肿瘤生长。总之,这些临床前发现表明,在BTK非依赖性肿瘤中,选择性BTK抑制可能不足,因为BTK阻断可能将肿瘤细胞依赖性转向维持MYC表达和淋巴瘤细胞存活的平行BCR通路。
旁路存活通路的BTK非依赖性激活。 PI3K/AKT/mTOR信号通路已知在多种癌症类型中失调,调节肿瘤细胞增殖、存活和血管生成。该信号级联与BCR信号通路存在串扰。PI3K信号的激活已被证明在缺乏BCR信号的情况下挽救成熟B细胞免于凋亡,因此该通路的异常激活可绕过BTK并克服B细胞恶性肿瘤中BTKi介导的抑制。Zhang等观察到,在具有获得性伊布替尼耐药的DLBCL患者来源异种移植模型中PI3K信号通路成员上调。此外,Jain等报道增强的PI3K/AKT/mTOR信号是伊布替尼耐药DLBCL细胞的标志。PI3K/AKT轴的代偿性上调驱动DLBCL中获得性伊布替尼耐药,靶向ABC-DLBCL细胞中上调的PI3K活性已被证明可降低致瘤性和存活,同时逆转耐药。机制上,Paul等在ABC-DLBCL细胞和患者来源异种移植模型中确定了BTK和PI3K/AKT通路之间的相互反馈。PI3K抑制增加BTK磷酸化,而BTK抑制诱导AKT磷酸化反弹。双重PI3Kα/β抑制抑制AKT和NF-κB信号,并在对伊布替尼无反应的CD79B WT/MYD88突变ABC-DLBCL异种移植模型中诱导肿瘤消退。类似地,Kapoor等报道对伊布替尼难治的ABC-DLBCL细胞的特征是叉头框O 3a(FOXO3a)和磷酸酶及张力蛋白同源物(PTEN)核水平降低,以及PI3K/AKT/mTOR信号过度激活。AKT作为肿瘤抑制因子FOXO3a的关键上游调节因子,直接磷酸化它,从而促进其细胞质滞留和随后的降解。因此,较少的未磷酸化FOXO3a转位至细胞核以激活凋亡相关基因的转录。抑制过度激活的PI3K和AKT减弱通路活性,恢复核FOXO3a丰度并使耐药细胞对伊布替尼诱导的凋亡敏感。上述研究进一步强调FOXO3a的核/质亚细胞定位失调导致DLBCL中BTKi耐药。增强FOXO3a核积累以重新激活其转录功能有望改善BTKi疗效,并代表恢复伊布替尼敏感性的潜在策略。值得注意的是,exportin 1抑制剂在临床前研究中已证明与伊布替尼具有协同抗肿瘤作用,并正在临床试验中积极研究作为治疗BTKi耐药B细胞恶性肿瘤的合理联合方案。
MAPK通路(特别是ERK分支)在BCR/BTK/PLCγ2轴下游发挥作用,可调节淋巴瘤细胞增殖和存活。ERK MAPK信号级联的代偿性上调可绕过BTK抑制并促进DLBCL中对BTKi的耐药。具体而言,如前所述,CD79B过表达激活ABC-DLBCL中的AKT和MAPK信号,从而导致伊布替尼耐药。在ABC-DLBCL细胞中敲低CD79B降低磷酸化MAPK水平并使原发难治性细胞对伊布替尼敏感。此外,MAPK的药理学抑制与伊布替尼联合可能代表解决DLBCL中伊布替尼耐药的一种策略。进一步的研究揭示了一种机制,即MAPK/ERK信号通路通过旁分泌效应保护缺乏遗传改变的肿瘤细胞免于适应BTK抑制。具体而言,携带BTK突变的细胞激活ERK1/2信号并释放促存活趋化因子,从而保护其非突变对应物。最近,泛素特异性肽酶13(USP13)介导的ERK激活已被确定为驱动DLBCL中伊布替尼耐药的翻译后调节机制。USP13表达在伊布替尼耐药细胞中升高,并在药物暴露后进一步上调。机制上,USP13通过去泛素化稳定four and a half LIM domains 1,导致ERK1/2磷酸化持续,促凋亡蛋白Bax下调和抗凋亡蛋白Bcl-xL上调,从而促进细胞存活并降低伊布替尼敏感性。磷酸化后,ERK转位至细胞核并调节MYC和ELK1等靶标的转录激活。本综述讨论了将MYC上调与伊布替尼敏感性降低联系起来的DLBCL特异性证据。
此外,启动经典NF-κB信号通路激活的多个核心基因的突变已如上所述与DLBCL中BTKi耐药有关。此外,对BTKi诱导的凋亡的抵抗代表了DLBCL中BTK抑制获得性耐药的基本机制。该过程的特征在于抗凋亡BCL2家族成员(包括BCL2本身)的上调。在对伊布替尼反应不佳的ABC-DLBCL患者中检测到BCL2表达增加。值得注意的是,具有BCL2基因表达升高的伊布替尼耐药TMD8细胞表现出对BCL2抑制的增强敏感性。BCL2抑制剂与伊布替尼联合在体外和体内均表现出协同效应,抑制耐药细胞的增殖并诱导凋亡,无论耐药源于遗传突变还是药物诱导的适应。这些发现将BCL2抑制剂定位为规避BTKi耐药的合理治疗联合策略。
导致BTKi耐药的表观遗传改变。 表观遗传失调最近已成为癌症治疗耐药的关键贡献者,促使人们重新关注靶向表观遗传修饰剂的治疗策略。Shaffer等阐明了一种机制,即BCR信号的表观遗传重编程构成了ABC DLBCL中一种新的BTKi耐药模式。上述研究首先证明,使用组蛋白去乙酰化酶抑制剂单独或与DNA甲基化抑制剂联合治疗可使伊布替尼耐药池对伊布替尼重新敏感,支持这些池中的耐药是表观遗传驱动的观点。随后,该研究表明,伊布替尼耐药池中的转录调控网络优先依赖转录因子TCF4及其下游靶基因。这种TCF4驱动的程序上调包括RAC2、TLR9和BCL2在内的基因,使细胞能够逃避凋亡、重连信号依赖性并适应微环境应激。机制上,增强子域染色质可及性增加使TCF4驱动的RAC2(一种Rho家族GTP酶)上调。升高的RAC2与PLCγ2更强地相互作用,绕过BTK直接激活下游PLCγ2和钙流,从而将BCR信号重新路由至NF-κB并赋予对伊布替尼的耐药。这些发现将小分子RAC1/2抑制剂定位为解决伊布替尼耐药的有前景的治疗剂。此外,伊布替尼耐药池(多克隆耐药群体)表现出NF-κB激活负担从CBM信号体向TLR9/MYD88模块的转变,以及对BCL2和核调节因子如MYC和含溴结构域蛋白4(BRD4)的依赖性增加,最终协调对伊布替尼的表观遗传耐药。Shaffer等的研究引入了表观遗传重编程作为DLBCL中BTKi耐药基础的范式。目前,多种靶向表观遗传耐药机制的药物正在淋巴恶性肿瘤中进行研究,为更有效、个性化的治疗策略提供了希望。
RNA修饰是表观遗传调控的重要机制。这些修饰影响RNA稳定性、翻译效率和蛋白质相互作用,从而塑造细胞命运。YTH N6-甲基腺苷(m6A)RNA结合蛋白2(YTHDF2)作为一种关键的m6A结合蛋白,促进m6A修饰mRNA的降解或翻译。YTHDF2在DLBCL中过表达,以促肿瘤方式发挥作用,并与不良预后相关。抑制YTHDF2在体外增强DLBCL细胞对伊布替尼的敏感性。
除了YTHDF2对m6A的识别外,脂肪量和肥胖相关蛋白(FTO)介导的m6A去甲基化也与DLBCL中伊布替尼敏感性降低有关。FTO沉默增加MYC mRNA上的m6A富集,降低其稳定性并增强DLBCL细胞中伊布替尼敏感性。相反,FTO过表达增加MYC表达,提高伊布替尼的IC50并减弱伊布替尼诱导的DLBCL细胞凋亡。MYC过表达也降低伊布替尼敏感性,而FTO敲低在体外和异种移植模型中部分逆转这种效应。这些发现支持FTO介导的m6A去甲基化和MYC mRNA稳定在降低DLBCL中伊布替尼敏感性中的作用。然而,该机制是否有助于获得性耐药仍未知,需要在获得性耐药模型和肿瘤样本中验证。
此外,非编码RNA改变作为BTKi耐药的表观遗传贡献者日益受到认可。其中微小RNA(miRNA/miR)已被发现调节BCR信号及其调节因子,包括PTEN、SHIP-1、ZAP-70、GAB1和BTK,将其定位为临床结局和治疗反应的潜在预测和预后标志物。在获得性伊布替尼耐药的TMD8和RIVA细胞中,Kapoor等发现14q32 miRNA簇(包括miR-494、miR-495和miR-543)的协调上调,伴随PTEN抑制和PI3K/AKT/mTOR激活。抑制miR-494和miR-495在体外恢复PTEN表达和伊布替尼敏感性。同一研究中BTKi耐药患者样本的分析是在CLL而非DLBCL中进行的。因此,该机制在DLBCL中的临床验证仍然缺乏。在ABC-DLBCL细胞模型中,另一项研究涉及miR-30家族及其靶标BCL6在伊布替尼耐药中的作用。抑制BCL6在耐药DLBCL细胞中恢复伊布替尼敏感性,进一步支持miRNA介导的表观遗传调控在BTKi耐药中的作用。
BTKi耐药中的TME重塑。 TME被定义为一个复杂且协调的生态网络,由细胞组分(包括癌症、非造血基质和免疫细胞)以及非细胞元素(代表细胞外基质(ECM))组成。这些组分之间的动态相互作用调节免疫逃逸、肿瘤进展和对抗癌治疗的反应性。
在TME的非细胞组分中,与ECM的物理接触可能降低DLBCL细胞对伊布替尼的反应。Ceccato等在由脱细胞人骨制备的三维支架上培养四种DLBCL细胞系,伊布替尼诱导的凋亡在ECM粘附的OCI-LY18和RIVA细胞中减弱。在OCI-LY18细胞中,这种保护仅限于附着群体,在缺乏天然ECM组分的PDMS支架上不存在,并在细胞返回二维培养后消失。ECM粘附还伴随磷酸化AKT水平和S6表达增加,与AKT/mTOR相关存活状态一致。ECM暴露进一步改变细胞因子分泌并促进淋巴瘤细胞迁移和支架定植。总之,这些发现表明一种可逆且细胞系依赖的微环境介导的伊布替尼保护形式,而非稳定的获得性耐药。
肿瘤细胞附近有多种免疫细胞类型,通过复杂的生物学相互作用对治疗耐药发挥正向或负向调节作用。肿瘤相关巨噬细胞(TAM)是重塑免疫抑制微环境、从而驱动肿瘤进展和耐药的关键组分。巨噬细胞可根据各种刺激极化为不同表型,大致分为促炎M1巨噬细胞和抗炎M2巨噬细胞。在临床前DLBCL模型中,TAM向M2表型极化导致伊布替尼敏感性降低。Song等通过实验证明,在体外共培养期间,DLBCL细胞驱动M0巨噬细胞向促肿瘤M2表型极化。在共培养系统中加入SYHA1813以剂量依赖性方式逆转DLBCL诱导的M2极化,为在伊布替尼耐药异种移植模型中观察到的剂量依赖性抗肿瘤效应提供了解释,其中SYHA1813有效克服伊布替尼耐药。
在获得性伊布替尼耐药模型中,IL-16表达和分泌增加。来自耐药细胞的条件培养基降低亲本细胞中伊布替尼敏感性,而重组IL-16重现该表型。机制上,IL-16参与CD9富集的膜微域并激活PI3Kδ,从而维持AKT和ERK信号,稳定MYC,激活NF-κB并增加BFL1表达。在TMD8 ABC-DLBCL细胞中,CD9沉默阻断IL-16诱导的AKT激活和BFL1上调,并逆转IL-16驱动的伊布替尼耐药。药理学阻断IL-16或CD9还增强ABC-DLBCL细胞系中R-CHOP的敏感性。这些发现为IL-16/CD9轴提供了DLBCL临床前支持,尽管获得性耐药模型来源于边缘区淋巴瘤,且未检查BTKi治疗的DLBCL样本。
然而,免疫微环境重塑在介导DLBCL中BTKi耐药中的确切作用仍有待完全阐明。最近的综合综述系统检查了TME调节B细胞淋巴增殖性疾病中BTKi耐药的机制,重点关注CLL、套细胞淋巴瘤和华氏巨球蛋白血症。该综述强调,探索免疫微环境改变及其对DLBCL中BTKi疗效的影响代表了未来研究的重要领域。
BTKi耐药中细胞代谢的重编程。 肿瘤细胞代谢包括有氧糖酵解、氨基酸代谢和脂肪酸代谢。众所周知,淋巴瘤细胞重编程其代谢途径以支持快速增殖带来的增加的能量需求。这种适应性代谢重编程促进肿瘤生长,维持疾病进展并协调对抗癌药物的耐药。
癌细胞的一个标志是Warburg效应,定义为即使在常氧条件下也优先通过糖酵解将葡萄糖转化为乳酸,绕过更有效的氧化磷酸化(OXPHOS)途径。这种现象也称为有氧糖酵解。DLBCL细胞同样依赖有氧糖酵解来满足其能量需求。然而,在伊布替尼耐药ABC-DLBCL中,发生向持续OXPHOS的代谢转变。机制上,多组学分析揭示IL-4诱导1(IL4I1)下调,IL4I1是一种关键代谢调节因子,导致三羧酸循环酶水平升高,并驱动伊布替尼耐药DLBCL细胞向OXPHOS的代谢转变。与此一致,耐药细胞表现出对OXPHOS抑制剂IACS-010759的高度敏感性。Liu等揭示了驱动DLBCL向OXPHOS代谢转变的新机制。作者发现转录因子早期生长反应基因1(EGR1)在伊布替尼耐受ABC-DLBCL细胞中上调。EGR1过表达诱导PDP1的转录激活,触发向OXPHOS的代谢转变并最终促进伊布替尼耐药的发展。靶向OXPHOS在体外和体内抑制伊布替尼耐药淋巴瘤细胞的增殖。这些发现揭示了与DLBCL中BTKi耐药相关的标志性代谢转换,并表明靶向代谢酶或代谢物可能代表规避BTKi耐药的有前景且合理的治疗选择。
最近一项研究通过长期暴露于逐渐增加的药物浓度,在四种ABC-DLBCL细胞系中模拟获得性伊布替尼耐药。在MD-901细胞中,克隆条形码显示伊布替尼暴露以克隆多样性为代价逐步选择耐药克隆。耐药MD-901克隆的转录组分析揭示mTOR和线粒体基因程序的激活,包括线粒体翻译、呼吸链组装和氧化磷酸化相关通路。miR-28抵消这些适应性变化,减少线粒体质量,并在MD-901细胞中降低线粒体来源的ATP产生。它还抑制mTORC1活性,如通过降低S6磷酸化所反映,并在体外损害耐药细胞的出现。一致地,miR-28表达或靶向递送miR-28模拟物在异种移植模型中抑制伊布替尼耐药ABC-DLBCL肿瘤的生长。在PHOENIX试验的探索性分析中,较低的miR-28调节的伊布替尼耐药特征评分与接受伊布替尼联合R-CHOP的老年MCD DLBCL患者更长的总生存期相关,而在单独R-CHOP组中未观察到这种关联。这种关联的临床相关性仍有待前瞻性确认。
此外,改变的细胞应激反应也可能导致BTKi耐药。分泌蛋白和膜蛋白的合成和折叠在内质网(ER)中进行。当分泌蛋白的需求超过ER的折叠能力,或在缺氧等条件下,错误折叠的蛋白质积累并触发ER应激。慢性ER应激通过多种机制促进肿瘤细胞的化疗适应,包括抑制凋亡、代谢重编程、抗氧化防御和药物外排。ER应激后,细胞激活高度保守的未折叠蛋白反应(UPR),通过上调分子伴侣和减少蛋白质翻译来增强ER的折叠能力,从而恢复稳态。Zhang等观察到UPR标志基因在伊布替尼耐药ABC-DLBCL细胞中显著下调。将UPR激活剂2-脱氧-D-葡萄糖与伊布替尼联合导致与任一单药相比增强的生长抑制、增加的凋亡和更强的钙流抑制。这些发现表明靶向UPR值得在DLBCL中进一步评估。关键耐药机制及其相应潜在治疗对策的综合总结见表I。
解决BTKi耐药的新兴BTK靶向策略
尽管非共价ATP竞争性BTKi被开发用于阻断BTK C481突变蛋白驱动的BCR信号,但越来越多的证据揭示,多种新发现的非C481 BTK突变赋予对共价和非共价抑制剂的广泛交叉耐药。因此,在序贯治疗方案中简单地将可逆抑制剂替换为不可逆抑制剂可能无效。因此,下一代BTK靶向治疗目前正在临床前开发和临床评估中。这些方法超越了BTK的二元共价或非共价结合,采用更多样化的策略,包括双模式BTK抑制、BTK降解和变构BTK抑制,旨在实现更大疗效、减少脱靶副作用并解决对传统BTKi的耐药。
以下讨论的策略得到不同强度证据的支持。临床前证据包括在BTKi耐药细胞系和异种移植模型中的活性。临床证据主要包括R/R DLBCL或既往暴露于BTKi的混合队列中的初步反应。大多数临床研究规模小、单臂且为早期阶段。既往BTKi进展、耐药突变和缓解持续时间未一致报告。因此,这些发现支持这些策略解决BTKi耐药的潜力,但并未确立耐药已被克服。
双模式(共价/非共价)BTKi
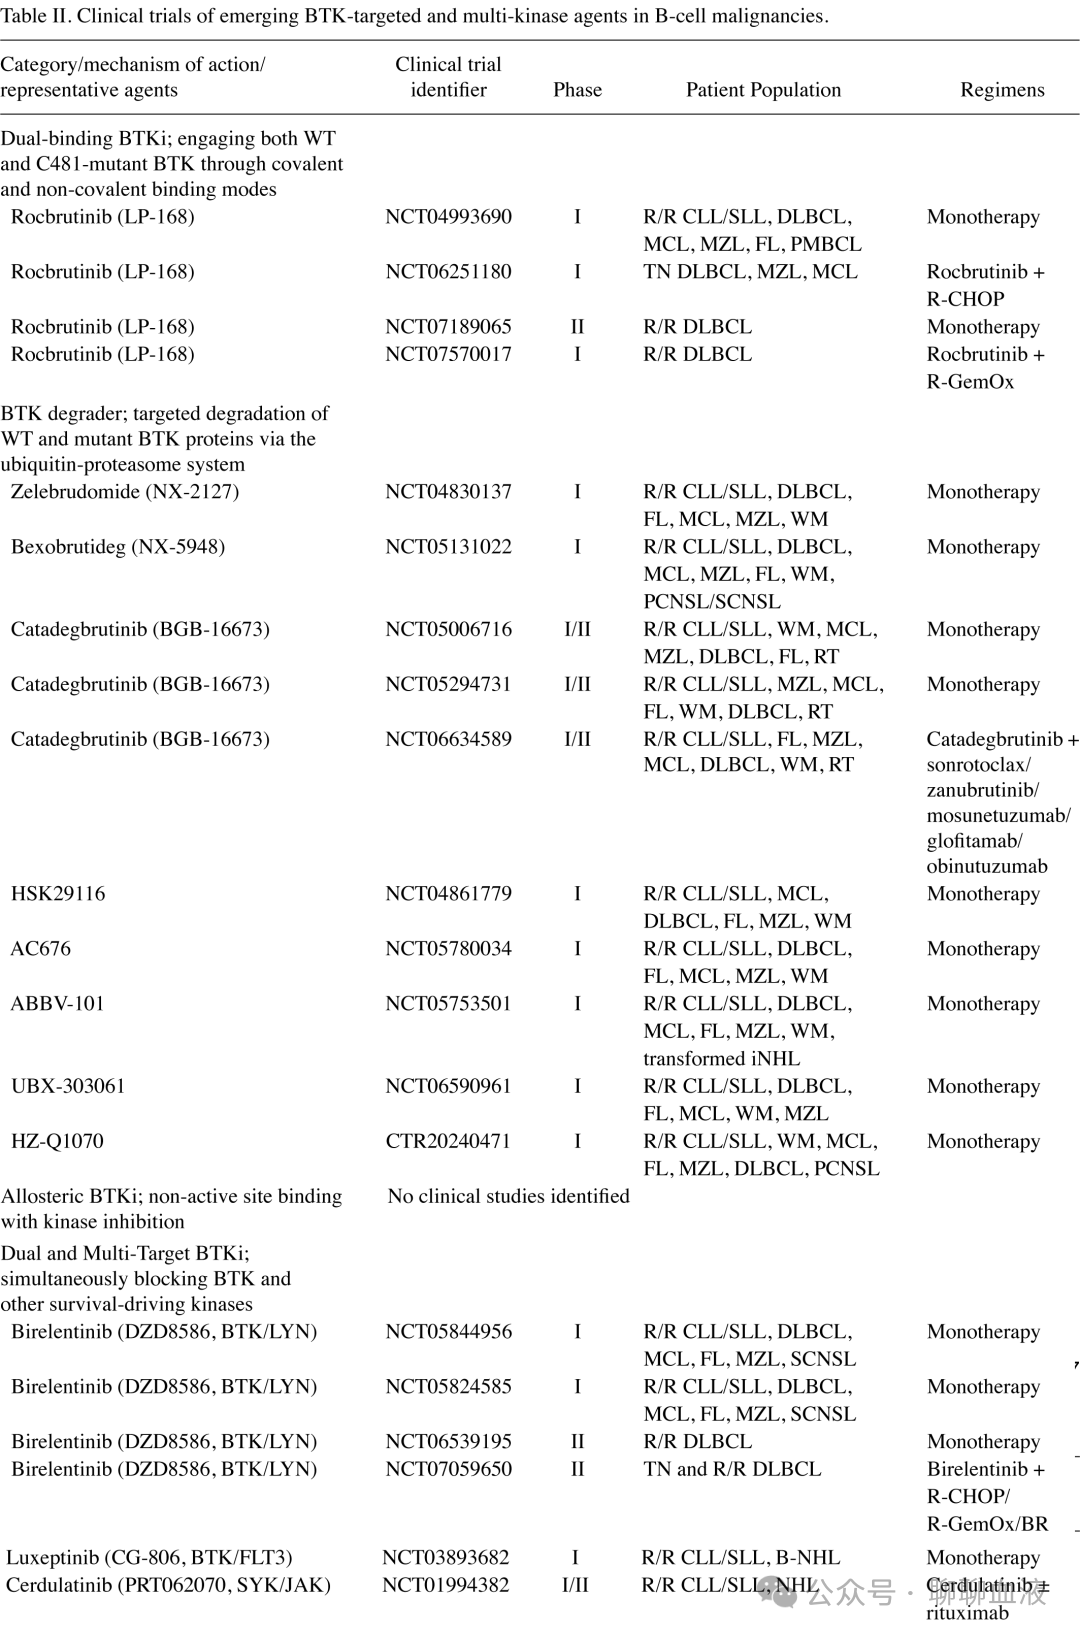
双结合BTKi通过共价和非共价结合模式与BTK结合,从而抑制WT BTK和C481突变变体。目前正在临床开发中的代表性双结合BTKi是洛布替尼(Rocbrutinib),以前称为LP-168。洛布替尼是一种新型双共价和非共价BTKi,对BTK具有高选择性和良好的生物利用度。它抑制BCR信号,如CLL细胞中BTK及其直接下游底物PLCγ2磷酸化降低所证明。在DLBCL中,先前的体外研究表明,洛布替尼在携带BTK C481S和BTK T474I突变的TMD8细胞中发挥中等细胞毒性。鉴于其临床前活性,这种双结合抑制剂已进入临床研究以评估其疗效和安全性。一项正在进行的开放标签I期试验(NCT04993690)正在评估洛布替尼单药治疗R/R B细胞NHL(B-NHL)患者。在33名可评估疗效的R/R非GCB DLBCL患者中,ORR为60.6%,完全缓解(CR)率为33.3%。在中位随访6.7个月时,缓解持续时间(DOR)、PFS和OS数据尚未成熟。最常见的治疗出现不良事件(TEAE)包括中性粒细胞减少、白细胞减少、血小板减少、贫血和瘀点,大多数为1级。
此外,另一项最近注册的多中心临床研究正在进行中,以评估洛布替尼单药治疗与BR方案(苯达莫司汀加利妥昔单抗)或R2方案(利妥昔单抗加来那度胺)在≥2线既往治疗后难治或复发的非GCB DLBCL患者中的疗效和安全性(NCT07189065),主要终点为ORR。这些发现显示在R/R非GCB DLBCL中的初步活性,但并未确立洛布替尼克服对共价BTKi的获得性耐药。需要在既往BTKi治疗期间记录进展的患者中进行进一步研究。
BTK蛋白水解靶向嵌合体(PROTAC)
靶向蛋白质降解(TPD)技术最近引起了越来越多的关注,该技术旨在诱导或增强E3泛素连接酶与目标蛋白(POI)之间的相互作用,以促进泛素转移和随后的靶向降解。PROTAC代表TPD领域两种经典模式之一。它们本质上是异双功能化合物,由中央化学连接器组成,一端具有E3连接酶结合部分,另一端具有POI结合部分。BTK PROTAC诱导BTK靶向降解的分子机制见图4。
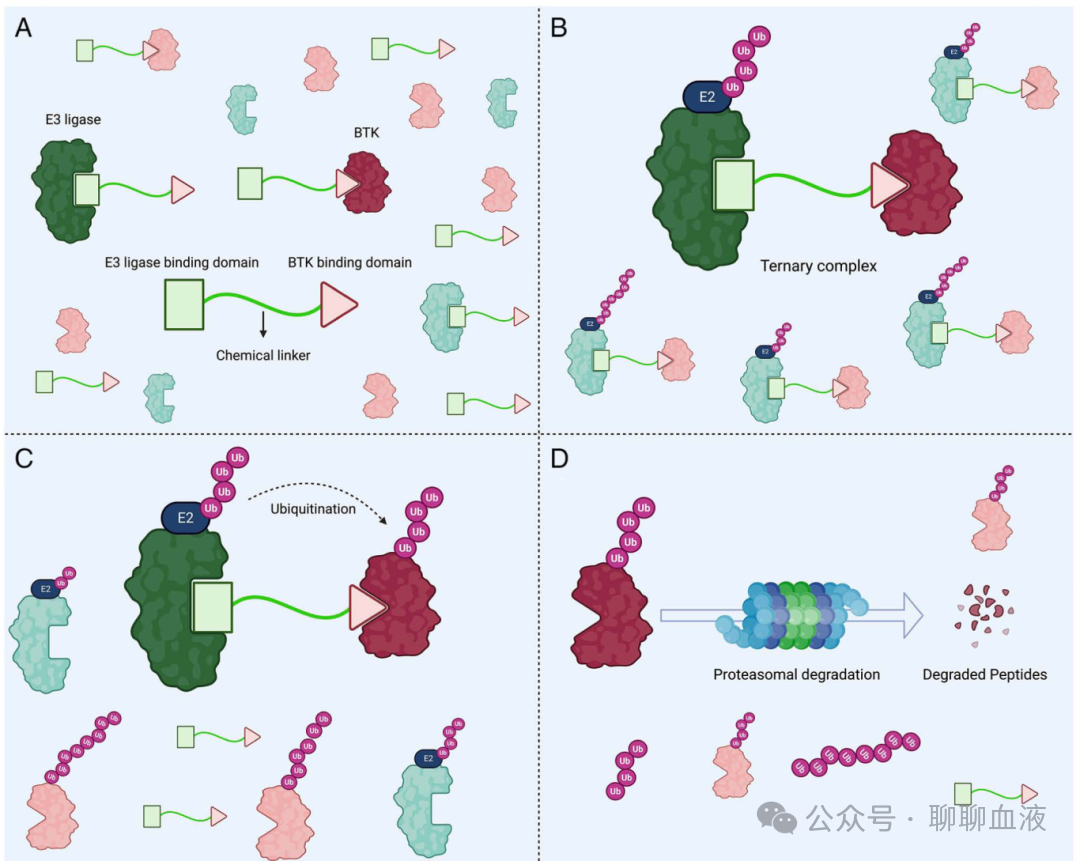
图4.PROTAC降解 BTK的机制。(A)BTK PROTAC是一种异双功能分子,由三部分组成:E3连接酶结合结构域、BTK结合结构域和化学连接子。(B)无论临床相关的耐药突变和 E3泛素连接酶如何,PROTAC同时识别并结合 BTK蛋白,使两种蛋白非常接近形成三元复合物。(C)该三元复合物促进 Ub从 E2结合酶转移至BTK。(D)然后多聚泛素化的 BTK被蛋白酶体系统精确降解。
BTK PROTAC通过将E3泛素连接酶与BTK紧密接近,形成三元复合物,促进泛素转移至BTK,最终导致其被蛋白酶体精确降解。与传统的共价和非共价BTKi相比,BTK降解剂具有几个显著优势。首先,它们利用两个独立配体同时招募BTK和E3连接酶,从而诱导BTK多泛素化并通过泛素-蛋白酶体系统启动其降解。因此,BTK降解剂对BTK表现出更高的选择性,并且与经典BTKi相比相应更少的脱靶效应。其次,与依赖持续占据BTK活性位点以发挥功能效应的经典BTKi不同,BTK降解剂通过催化作用机制运作,在亚化学计量剂量下驱动多轮BTK降解。更重要的是,临床前研究表明BTK PROTAC可能解决与传统BTKi相关的耐药机制。激酶缺陷型BTK突变体获得新形态支架功能,激活替代激酶如HCK和ILK,后者反过来磷酸化PLCγ2并维持BCR信号,从而驱动对BTK抑制的耐药。BTK PROTAC通过降解突变BTK蛋白来抵消这一点,从而破坏其新获得的激酶非依赖性支架活性,并为其在BTKi耐药疾病中的评估提供了机制理由。
总之,BTK PROTAC代表一种新兴的治疗策略,可在临床前模型中降解WT BTK和几种耐药相关BTK变体。早期试验也报道了在异质性R/R B细胞恶性肿瘤中的初步反应。
NX-2127是一种异双功能分子,由BTK结合模块和cereblon E3泛素连接酶结合模块组成。它促进BTK的泛素依赖性降解,无论突变BTK功能类别如何,同时通过降解Ikaros家族转录因子(IKZF1/3)刺激T细胞激活。IKZF3表达升高与对传统BTKi的耐药有关。NX-2127是一种口服可用的、首创的BTK降解剂,具有双重功能。NX-2127结合BTK降解与免疫调节活性,并提供靶向催化和激酶非依赖性BTK功能的机制策略。临床前研究表明,NX-2127在ABC-DLBCL细胞系中促进BTK C481S突变体的降解,并在抑制BTK C481S突变TMD8细胞增殖方面表现出比伊布替尼更强的效力。在携带BTK C481S突变TMD8细胞的异种移植模型中,NX-2127显著抑制肿瘤生长。NX-2127在R/R B-NHL患者中的首次人体I期试验(NCT04830137),其中72%的患者既往接受过BTKi治疗,已产生初步结果。在所有患者中观察到快速、稳健和持续的BTK降解,与基线BTK水平、肿瘤类型或NX-2127剂量无关。在缓解中,两名患者达到CR,包括一名DLBCL患者。该研究仍在进行中。早期临床发现表明NX-2127具有可管理的安全性特征,并可在R/R B-NHL中产生缓解。然而,既往BTKi暴露、耐药状态和缓解持续时间未针对DLBCL亚组具体报告。
NX-5948是一种选择性BTK降解剂,可诱导WT和突变BTK蛋白的特异性降解,而不影响IKZF1/3或其他cereblon新底物。在体外,NX-5948抑制BTK C481S突变ABC-DLBCL细胞系的增殖,半数最大有效浓度(EC50)<10 nM,优于伊布替尼的EC50>1 μM。在携带BTK C481S突变的TMD8异种移植小鼠模型中,NX-5948实现了优于伊布替尼的肿瘤生长抑制。一项正在进行的首次人体I期试验(NCT05131022)正在评估NX-5948在R/R B细胞恶性肿瘤患者中的安全性和疗效。早期入组包括10名B细胞NHL患者,其中4名患有DLBCL;一半患者既往接受过BTKi治疗。初步发现表明NX-5948通常耐受良好,最常见的TEAE为紫癜或挫伤(57.1%,均低于3级)、恶心(35.7%,均低于3级)和血小板减少(35.7%,均低于3级)。与NX-2127类似,在所有患者中观察到快速、稳健和持续的BTK降解。DLBCL患者的临床反应数据不可用。
BGB-16673是另一种口服活性BTK靶向嵌合降解激活分子。在临床前模型中,它降解WT BTK和与对传统BTKi耐药相关的多种突变形式。因此,BGB-16673在表达WT BTK或携带C481S、T474I或L528W突变体的TMD8细胞中发挥有效的抗增殖活性,并抑制由这些靶向耐药突变驱动的异种移植肿瘤生长。在这些临床前模型中,BGB-16673比伊布替尼或匹妥布替尼产生更持久的肿瘤控制和更少的脾转移。在一项首次人体I/II期研究中,BGB-16673单药治疗在重度预处理的R/R B细胞恶性肿瘤患者中表现出可耐受的安全性特征和稳健的抗肿瘤反应,且随时间加深(NCT05006716)。基于这些结果,一项正在进行的I/II期试验正在评估BGB-16673与其他方案联合在R/R setting中的安全性、耐受性和临床活性(NCT06634589)。该试验的非GCB DLBCL子研究旨在评估BGB-16673联合格菲妥单抗(一种靶向B细胞CD20和T细胞CD3的双特异性抗体)在≥2线既往治疗的R/R非GCB DLBCL患者中的疗效。该研究目前正在招募参与者。这些降解剂的详细临床试验信息总结于表II。
总体而言,BTK降解剂在临床前模型中保留了对几种耐药相关BTK变体的活性。早期研究也报道了在异质性B细胞恶性肿瘤队列中的临床活性,但DLBCL特异性临床证据仍然有限。此外,来自其他B细胞恶性肿瘤的证据表明,BTK A428D突变可能赋予对BGB-16673和NX-2127的耐药。因此,BTK降解剂并非对所有耐药相关BTK变体普遍有效,其在BTKi耐药DLBCL中的作用仍有待确定。
然而,Hatcher等开发了DFC1-002-06,一种首创的HCK/BTK PROTAC,用于MYD88突变B细胞恶性肿瘤。Liu等随后表明,在表达BTK A428D突变的DLBCL细胞中,DFC1-002-06平行降解HCK、LYN和BTK,促进对其他研究性PROTAC(包括BGB-16673、NX-2127和NX-5948)耐药的细胞凋亡。这些临床前发现支持在BTK靶向治疗耐药中进一步评估DFC1-002-06。在实验模型中,BTK降解剂与维奈克拉联合延迟了BTK A428D耐药克隆的出现,而NX-2127抑制WT和A428D克隆。这种联合的临床相关性仍未知。
因此,BTK降解剂仍然是解决传统BTKi耐药的研究性策略。BTK A428D的识别支持在未来临床研究中前瞻性评估突变谱和治疗序贯。这些努力可能有助于扩大这些新药的潜在未来应用。
变构BTKi
变构BTK抑制也正在被探索作为解决与获得性BTK突变相关耐药的潜在方法。变构抑制剂设计用于扰动BTK上的变构位点,而非传统抑制剂靶向的催化激酶域内的ATP结合活性位点。通过耦合氨基酸网络,这些扰动传递至活性位点(正构位点),引起BTK构象变化。这反过来抑制BTK激酶活性并阻断BTK与信号传播所需下游底物的相互作用。
控制BTK变构调节的机制多样。它们包括域间通讯、激酶二聚化、蛋白质-蛋白质相互作用、翻译后修饰和配体结合。引导BTK通过其激活周期(从细胞质自抑制状态到膜相关和完全激活构象)的域间相互作用促进了BTK上变构位点的识别和理解。变构抑制剂分为两大类:III型抑制剂,结合ATP活性位点附近但不重叠;IV型抑制剂,结合远离ATP口袋的位点。这种作用模式为测试变构抑制剂对抗影响正构位点的突变提供了机制理由。在BTK中,带负电荷的侧链D656为SH2域提供结合界面。SH2域与激酶域的结合诱导自抑制构象。相反,SH2域也可以通过结合激酶域的N叶激活催化域。靶向SH2-激酶域界面已被确立为变构BTK抑制的主要策略。基于这一概念,一种名为rF10的蛋白结合剂已在临床前研究中开发。它对BTK-SH2域比其他含SH2的激酶具有高特异性,并具有抑制WT和突变BTK激活的能力。
同时,Kueffer等对非活性位点口袋进行了虚拟筛选并结合体外实验。作者识别了一系列在ATP活性位点外结合BTK的小分子。这些原理验证数据表明BTK可以用小分子变构靶向,为活性位点导向的BTKi提供了替代方案。因此,BTK上的变构位点值得探索用于药物开发,以实现更特异的BTK靶向并能够与活性位点抑制剂联合。然而,现有证据仍为临床前,变构BTK抑制与BTKi耐药DLBCL的相关性需要进一步研究。
双和多靶点BTKi
尽管BTKi深刻改变了B细胞恶性肿瘤的治疗范式,但单靶点药物的临床使用仍受限于获得性BTKi耐药的出现和进展最近,同时阻断BTK和其他激酶的双或多靶点BTKi的开发取得了切实进展,为改善DLBCL的治疗结局和持续肿瘤缓解带来了希望。靶向BTK、近端BCR激酶或代偿性存活通路的多激酶抑制剂目前正在研究作为BTKi耐药的潜在方法。
Birelentinib(DZD8586)是一种新型口服非共价LYN和BTK双重抑制剂。临床前活性数据显示,birelentinib选择性抑制BTK和LYN,对其他激酶的脱靶效应最小。在携带与阿可替尼和匹妥布替尼耐药相关的BTK变体的DLBCL细胞和异种移植模型中,birelentinib保留抗增殖和抗肿瘤活性。R/R DLBCL的初步临床结果显示ORR为48.4%,CRR为35.5%;然而未报告根据既往BTKi暴露或耐药状态的结局。
Luxepitinib(原名CG-806)是另一种口服非共价多激酶抑制剂,以突变不可知的方式发挥作用。它靶向泛BTK、泛FMS样酪氨酸激酶3,并抑制多个节点的BCR信号,包括LYN和SYK。与经典BTKi伊布替尼相比,luxepitinib具有明显优势。在广泛的恶性B细胞中,luxepitinib以比伊布替尼强得多的效力抑制细胞增殖并触发凋亡。它还以细胞系、剂量和时间依赖性方式阻断多个节点的异常活跃BCR信号,包括LYN、SYK、BTK、PLCγ2、AKT、PKC和ERK。值得注意的是,luxepitinib比伊布替尼更有效地降低LYN和SYK的磷酸化,作用于BCR信号级联更上游的步骤。
此外,luxepitinib驱动B细胞肿瘤细胞的代谢重编程。这反映在亲本和伊布替尼耐药细胞中增强的呼吸储备能力、增加的糖酵解活性和诱导的线粒体自噬。对广泛恶性B细胞的直接和有效杀伤支持luxepitinib在对伊布替尼不敏感、耐药或难治的B细胞恶性肿瘤患者中的临床开发。一项I期临床试验目前正在评估luxepitinib作为单药在R/R B细胞NHL患者中的耐受性、抗肿瘤活性和安全性,其中近50%既往暴露于BTKi。早期结果 indicated 在重度预处理的多种R/R B-NHL亚型患者群体中(包括既往暴露于伊布替尼的患者)具有良好的安全性特征和抗肿瘤活性。然而DLBCL特异性入组、反应和既往BTKi进展后的结局仍未报告。
KIN-8194是另一种口服可用的双作用BTK/HCK抑制剂,具有良好的生物利用度、药代动力学特性和最小毒性。Yang等证明KIN-8194在MYD88突变驱动的B细胞淋巴瘤中发挥抗肿瘤活性。此外,它杀死携带BTK C481S突变的ABC-DLBCL细胞。在表达WT或C481S突变BTK的MYD88突变ABC DLBCL异种移植模型中,KIN-8194与伊布替尼相比提供了显著改善的生存获益。与BCL2抑制剂维奈克拉联合,它显示出协同抗肿瘤效应,显著减少肿瘤生长并延长生存。这些临床前发现表明双重BTK/HCK抑制在伊布替尼耐药ABC-DLBCL模型中保留活性。尚未在BTKi耐药DLBCL患者中评估临床活性。这种双靶点抑制剂的进一步临床开发是必要的,以评估其在BTKi耐药B细胞恶性肿瘤患者中的抗肿瘤活性和耐受性。基于此,一种首创的双靶向PROTAC,即DFC1-002-06,被设计为同时降解HCK和BTK。无论BTK突变的功能表型如何,它都发挥激酶抑制活性,如上所述。在小鼠模型中,与KIN-8194相比,DFC1-002-06实现了优越的肿瘤抑制和延长生存。
SRX3333是一种靶向BTK、PI3K和BRD4的三重作用抑制剂,目前正在研究中。先前的体外研究表明,它抑制恶性B细胞的增殖,同时对健康淋巴细胞表现出最小毒性,并且优于伊布替尼。此外,SRX3333触发恶性B细胞凋亡,并通过减弱BCR信号和降低MYC表达来降低对细胞死亡的抵抗。SRX3333在体外降低伊布替尼耐药恶性B细胞的增殖,表明在临床前耐药模型中具有活性。其在BTKi耐药DLBCL患者中的安全性和疗效尚未评估。
除了上述双或多靶点抑制剂外,双重SYK/JAK抑制剂cerulatinib(PRT062070)也在伊布替尼耐药DLBCL中显示出临床前活性。这些多激酶抑制剂的临床前发现和早期临床数据支持进一步探索作为解决BTKi耐药的潜在治疗策略。然而当前临床试验仍处于早期阶段,在BTKi耐药患者中的确切疗效和安全性特征需要持续观察和验证。
评估这些新兴BTK靶向和多激酶药物的正在进行临床试验总结于表II。上述药物已在临床前模型或早期临床研究中显示出活性,但其在BTKi耐药DLBCL中的作用仍有待阐明。尽管有这些优势,当前BTK靶向治疗领域中的几个关键问题仍未得到解答。例如,共价和非共价抑制剂的最佳序贯仍未知。耐药突变谱是否可以指导DLBCL中的治疗序贯需要前瞻性评估。即使选择共价BTKi,也缺乏头对头临床证据来确定是否应优先选择阿可替尼或泽布替尼。可用的匹配调整间接比较显示了混合结果,并受到跨试验基线特征差异和其他混杂因素的限制。除了现有药物外,新的共价和非共价BTKi继续被设计和开发,提出了最佳同类共价和非共价BTKi是否已经可用或是否需要更多的问题。先前的临床发现揭示,泛耐药BTK A428D突变赋予BTK抑制剂和BTK降解剂之间的共耐药。这表明从早期代药物简单切换到下一代药物可能无效。它还促使人们重新思考克服 BTKi 耐药的重点是否应该转向联合策略。在其他 B 细胞恶性肿瘤中,BTKi和 BCL2 抑制剂的固定持续时间联合治疗可能会延迟耐药突变的出现,它们预防或克服 DLBCL 中 BTKi 耐药的能力仍未得到证实。需要对 BTKi 治疗期间证实进展的患者进行前瞻性研究、配对分子样本和充分随访。
结论与未来展望
BCR信号通路在B细胞恶性肿瘤的发生和进展中起着核心作用。作为该通路中的核心节点,BTK已成为关键的治疗靶点。BTK靶向治疗显著改善了B细胞淋巴瘤患者的肿瘤缓解和临床结局。然而迫使治疗中断的脱靶毒性以及BTKi的获得性耐药限制了其更广泛的临床应用,因此深入理解BTKi的耐药机制至关重要。
本综述总结了DLBCL中对BTKi敏感性降低的相关机制,范围从亚型相关的内在耐药到可能导致获得性耐药的遗传和非遗传机制。
目前,本综述中讨论的任何候选耐药生物标志物均尚未经过前瞻性验证,以指导DLBCL中的常规基因分型或BTK靶向治疗的序贯选择。来自回顾性临床分析的关联仍属探索性。在DLBCL细胞系或动物模型中证实的机制,以及从其他B细胞恶性肿瘤外推的机制,应被视为产生假设,而非临床可操作的依据。
未来研究应纳入经过分子特征描述的DLBCL队列,并收集配对的治疗前和进展样本进行纵向分析。需要具有充分随访的前瞻性分子选择研究,以确定耐药基因分型或特定治疗序贯是否能改善临床结局。在此类证据可用之前,这些机制和新兴治疗策略应作为研究设计的参考,而非常规治疗决策的依据。
参考文献
Int J Oncol . 2026 Nov;69(5):134. doi: 10.3892/ijo.2026.5947.