深度解析医学证据,lxfs.net为你支撑决策 简明总结 本研究报告靶向RNA测序在儿童及成人肿瘤分子中的前瞻性真实世界应用,共检测2,310例患者,年龄0~90岁,涵盖中枢神经系统、其他实体及造血系统肿瘤。总体分析失败率为4.8%,尽管76%样本为福尔马林固定、石蜡包埋组织。排除缺乏临床资料、无法评估阴性结果意义的病例后,87%的病例获得有用分子信息,包括致癌改变及具有鉴别诊断价值的阴性结果;43%含可靶向改变,43%含诊断性改变,两者可重叠。48例肿瘤诊断得到细化或改变,其中37例获得新诊断。靶向RNA测序既可检出融合,也可检测单核苷酸变异及插入缺失;与DNA测序比较的298次致癌变异检出中,93.3%由两平台共同检出。此外,RNA测序可直接验证剪接变异的转录后果,并通过表达异常提示需进一步确认的扩增、缺失等改变。277例具有可靶向发现的院内患者中,104例被考虑接受靶向治疗,94例实际接受治疗。研究支持靶向RNA测序在适当诊断流程中的临床价值,但检测范围、转录本表达及肿瘤类型均会影响结果,不能将其视为对所有DNA检测的无条件替代。 摘要 肿瘤学分子诊断利用下一代测序,提高诊断精度、预后预测能力及治疗靶点选择的准确性。迄今,大多数方法侧重于基于DNA的测序。然而,RNA测序(RNA-seq)能够更好地检测融合,并对其他改变进行功能表征,包括剪接位点突变及表达变化。本文报告我们采用单一靶向RNA-seq检测方法,对儿童和成人的2,310例实体、中枢神经系统及造血系统肿瘤进行检测的前瞻性真实世界临床经验,患者年龄范围0~90岁。尽管多数样本为福尔马林固定、石蜡包埋组织,RNA-seq的表现与基于DNA的诊断方法相当,失败率为4.8%,并为87%的患者提供了有价值的分子数据,包括使诊断修订的诊断性改变,以及使患者治疗发生变化的具有临床可干预性的改变,其中包括实施靶向治疗。我们的经验支持将RNA-seq作为精准临床诊断的独立工具,以尽量降低成本、组织需求及周转时间。 引言 精准分子诊断旨在识别提供诊断、预后和/或治疗信息的改变,以便根据个体肿瘤的具体分子构成制定治疗方案。下一代测序(NGS)正成为识别肿瘤驱动单核苷酸变异(SNV)、插入缺失(indel)及结构变异(SV,包括拷贝数改变及基因融合)的主要方式。 DNA可从大多数病理标本中提取,包括最常见的福尔马林固定、石蜡包埋(FFPE)组织。DNA在FFPE蜡块中稳定存在,便于不同地点之间转运,并扩大NGS的可及性。然而,虽然DNA适合SNV和indel检测,却不是融合检测的最佳分析物。融合由多种SV产生,断点通常位于内含子;内含子可能很大和/或含有重复序列,因此无论采用全基因组还是靶向测序,DNA捕获及检测均具有挑战,而外显子面板无法检出这些融合。相比之下,RNA能够灵敏、特异地检测已表达的融合基因。 RNA在FFPE组织中的保存情况较差,稳定性也低于DNA。既往报告提示,RNA-seq可能漏检SNV和indel。然而,16%的成人肿瘤及39%的儿童肿瘤含有可靶向融合。将分析局限于DNA,可能导致融合漏检,并造成不恰当的诊断或治疗。尽管RNA-seq和DNA测序(DNA-seq)可同时进行,将SNV及indel分析与融合分析分开,会增加成本、周转时间及组织需求。 本文报告我们在6年内,对从婴儿到成人的2,310例患者进行靶向RNA-seq的前瞻性临床经验。多数标本为FFPE,失败率很低(<5%)。87%的病例获得了有价值的分子数据,包括可靶向、预后及诊断性改变。重要的是,RNA-seq结果还使多例诊断发生改变。总体而言,RNA-seq是增强癌症精准诊断的有价值工具,同时可尽量降低成本、组织需求及周转时间。
结果
靶向RNA-seq适用于广泛的癌症类型
2017年8月至2023年11月,共2,310例患者接受了临床靶向RNA-seq检测,其中43%为院内、57%为外院转诊病例(图1a及补充表1)。中位年龄13岁,范围0~90岁,70%<18岁(图1b),48%为女性。院内病例在中枢神经系统(CNS)肿瘤、其他实体瘤及白血病之间的分布相近(图1c)。大多数外院送检肿瘤为CNS肿瘤,占全部分析病例的37%,占外院送检病例的65%(图1c)。110份样本(4.8%)分析失败,其中102份(93%)RNA不足(图1a),未纳入后续分析。测序成功率为99.6%。FFPE材料占样本的76%(图1d),说明其适用于诊断性RNA-seq。在CNS及实体组织样本中,89%为FFPE,其余为速冻组织。白血病样本中,71%来自骨髓抽吸物(BMA),29%来自外周血。
最常进行分子分析的组织为大脑、软组织及骨髓(扩展数据图1a)。成人中很少检测造血系统肿瘤,最常见的是CNS肿瘤,尤其是胶质瘤及胶质神经元肿瘤,反映了本中心诊断转诊偏倚。儿童肿瘤则更多样,实体瘤和造血系统肿瘤各约占25%(图1e、f及扩展数据图2)。
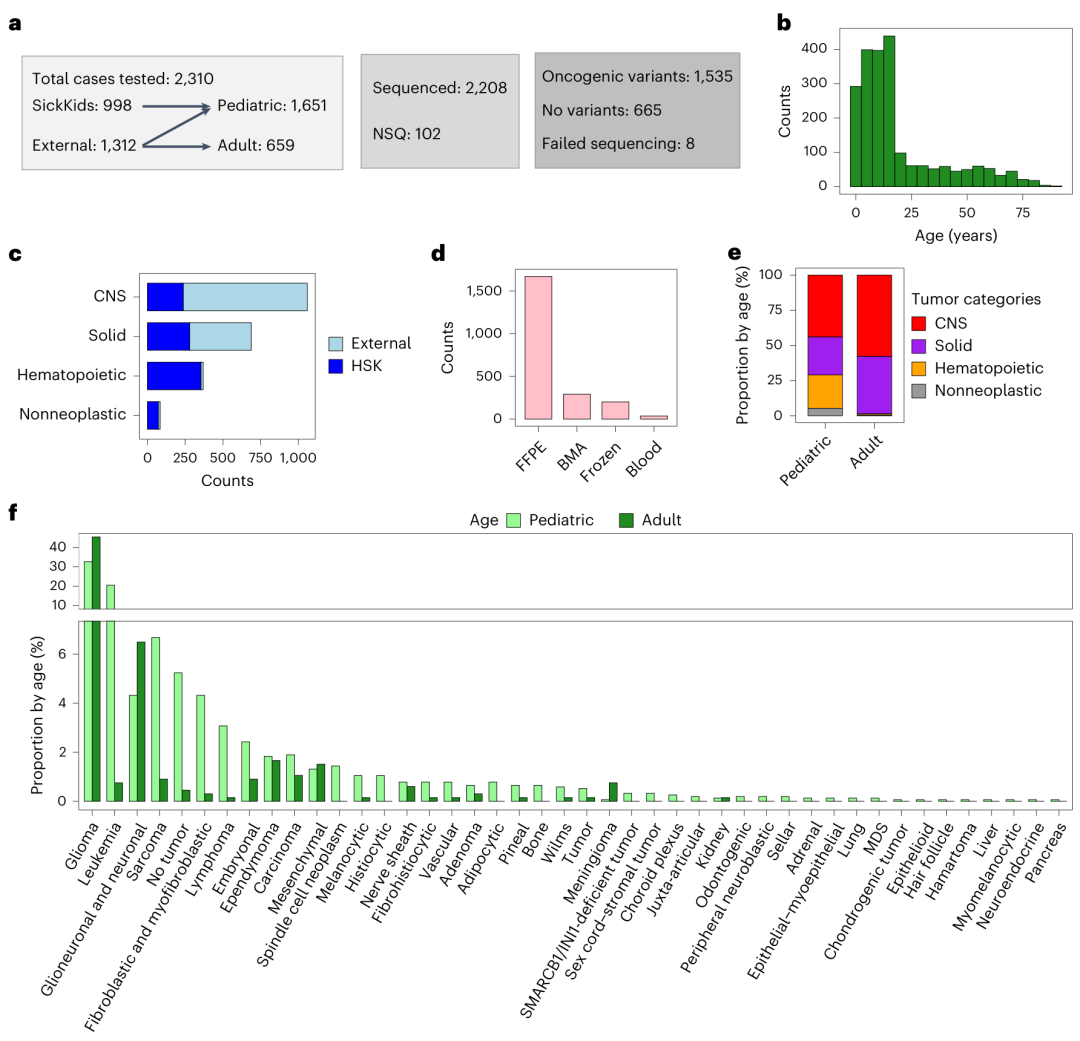
图1|靶向RNA-seq用于癌症分子诊断。a,示意图显示接受检测、完成分析及检出致癌变异的样本数。b,受检患者年龄直方图。c,各肿瘤类别样本的分布,分为院内(HSK)及外院转诊病例。d,接受检测的FFPE、骨髓抽吸物(BMA)、新鲜冷冻及外周血样本数。e,儿童及成人肿瘤中各肿瘤家族所占比例。f,具有所示肿瘤类型的儿童及成人肿瘤比例。NSQ,质量不足;MDS,骨髓增生异常综合征。
靶向RNA-seq可识别多类致癌改变
为评估靶向RNA-seq的临床效用,我们考察了致癌变异,包括可靶向、诊断性及其他致病性变异。122份仅送检分子分析、缺乏临床资料的样本未检出致癌变异。由于无法评估阴性发现的临床意义,这些病例被排除于后续分析(图2a)。含致癌变异的样本占总数的74%。13%的病例中,排除诊断性、疾病实体特异性改变也具有价值,即具有临床意义的阴性结果(pertinent negative),因此总体上87%的病例获得了RNA-seq提供的有用分子信息。含变异的肿瘤中,40%具有一个或多个SNV或indel,32%具有一个或多个融合,2.5%具有其他SV,即内部串联重复或EGFRvIII,5%含有多类致癌变异,主要为融合合并SNV(图2b)。与既往报告一致,含多个融合的样本很少。比较仅含融合(n=599)、仅含SNV(n=774)或不含致癌改变(n=663)的病例,融合与年龄更小的患者显著相关(P=2×10⁻²⁴;扩展数据图1b)。成人融合的常见程度较儿童低1.8倍,而SNV高1.6倍(P=0.005;图2c)。
52%的样本含单个致癌变异,占含变异样本的74%。另有15%的含变异样本具有2种改变,不限类型,其余11%具有3~9个致癌变异(扩展数据图1c)。年龄较大的患者显著更可能有多个变异(P=3×10⁻¹²;图2d)。尽管CNS、实体及造血系统肿瘤中含单个变异的比例相近,CNS肿瘤含多个致癌变异的可能性为其余肿瘤的3倍(图2e)。CNS肿瘤的这种差异受到年龄影响,儿童与成人肿瘤中分别有30%和43%含多个致癌变异(扩展数据图1d)。
队列中共有1,161种不同致癌改变,累计出现2,239次,涉及167个不同基因,融合归入单个基因统计。这些改变既包括在多个疾病实体中出现的变异,例如TP53,也包括疾病实体特异性改变,例如BCR::ABL1、COL1A1::PDGFB及H3F3A p.K28M(补充表2)。
靶向RNA-seq能够便捷地识别SNV和indel。在可进行RNA-seq的情况下,如果其准确性足够高,就可用更少的检测完成肿瘤分子诊断。我们比较了103例具有DNA-seq资料的病例,包括SickKids癌症测序计划及临床验证期间测序的样本。14份样本在两个平台上均未报告变异,两平台共检出358个变异。21个变异位于RNA-seq未靶向的基因中,排除于进一步分析。DNA中识别的38个意义未明变异也被排除,因为RNA-seq提示其不具有致癌性:它们或位于内含子、被剪接去除,且不影响RNA表达或剪接(n=10,2.5%),或位于肿瘤中不表达的基因中(n=28,6.9%)(图2f)。
因此,我们在RNA-seq与DNA-seq之间共比较了298次致癌变异检出;93.3%由两个平台共同检出,少数仅由DNA-seq(n=11,2.8%)或RNA-seq(n=9,2.3%)检出(图2f)。两个平台的变异等位基因频率(VAF)显著相关(Pearson r=0.59,P=7×10⁻²⁷;图2g)。RNA-seq与DNA-seq之间的VAF变化符合等位基因表达水平不平衡的情况,值得注意的是,胚系杂合变异中尤为明显。总体而言,该分析表明,RNA-seq能以与DNA-seq相近的准确性定量识别SNV和indel。
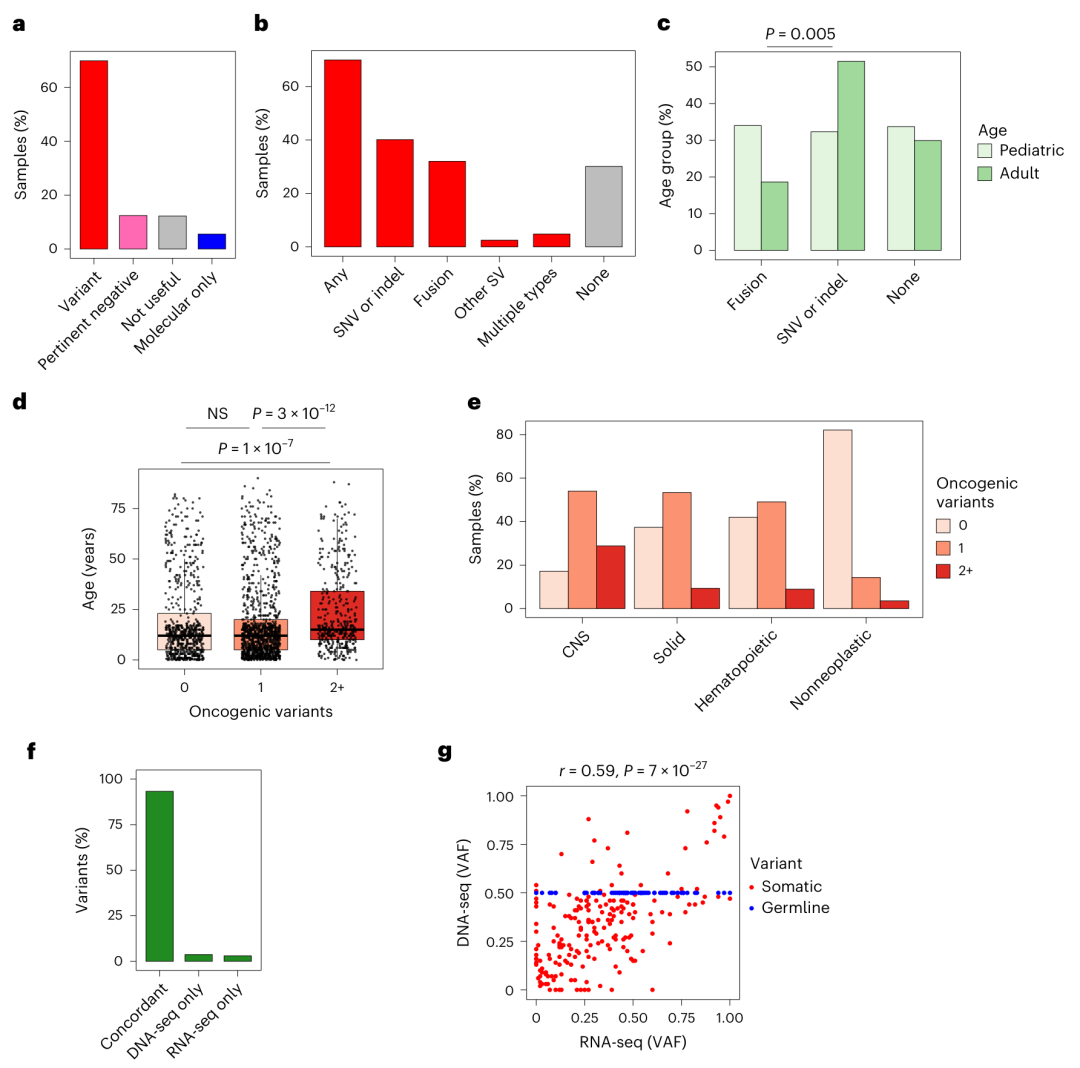
图2|靶向RNA-seq识别的突变。a,具有所示效用的样本百分比。不含致癌变异的样本进一步分为:提供具有临床意义的阴性结果;测序无用;以及仅送检分子分析、无法进一步评估效用的样本(molecular only)。b,具有所示致癌变异类型的样本百分比。SNV或indel、融合及其他SV组,由仅含相应类型改变的样本构成。c,接受检测的成人及儿童(0~18岁)样本中,仅含融合、仅含SNV或indel、或不含致癌改变的百分比。左:全部肿瘤;右:CNS肿瘤。统计:双侧Fisher精确检验。d,不含(n=671)、含1个(n=1,132)或含2个及以上(n=409)致癌改变的样本年龄分布箱线图。各箱体显示中位数及四分位距(IQR),须线为1.5×IQR。统计:成对双侧Wilcoxon检验,并进行Benjamini–Hochberg校正。NS,无统计学显著性。e,含所示致癌改变数量的样本百分比。f,RNA-seq与DNA-seq一致检出、或仅由一个平台检出的变异百分比。g,RNA-seq与DNA-seq中的VAF。根据DNA-seq将变异分为体细胞或胚系。由于缺乏胚系对照测序,仅由RNA-seq检出的变异归入体细胞类别。统计:r,Pearson相关系数;P,双侧t检验。
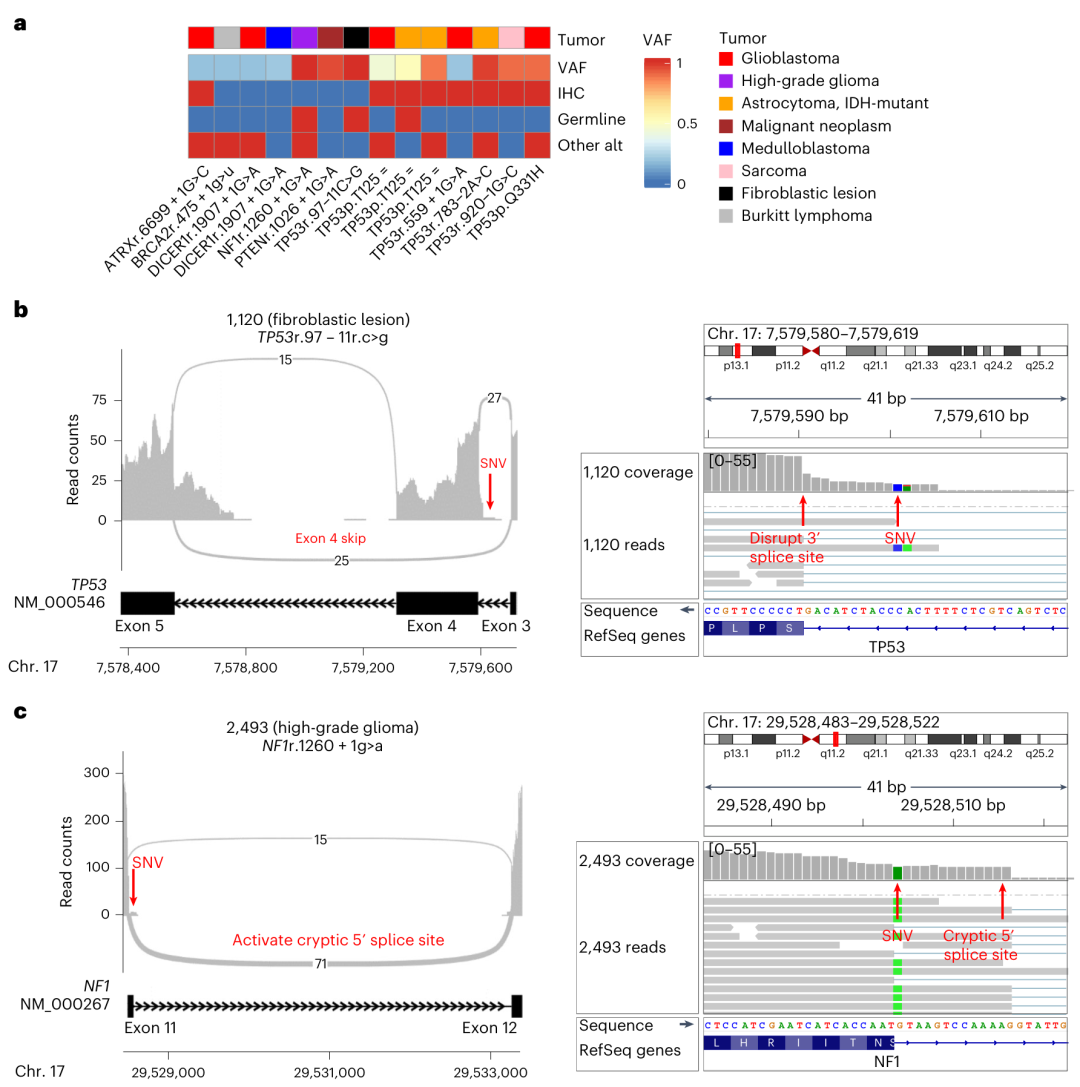
除编码改变外,影响剪接位点的SNV和indel还可影响mRNA剪接,后果包括移码、无义介导的降解及框内插入或缺失。缺乏其分子后果数据时,剪接位点突变的临床报告可能存在困难,而DNA-seq无法提供这些数据。但通过RNA-seq分析剪接连接位点使用情况,可揭示转录本层面的功能影响。
靶向RNA-seq在14份样本中识别出直接影响剪接的致癌性剪接位点变异,涉及ATRX、BRCA2、DICER1、NF1、PTEN及TP53,包括Li–Fraumeni综合征患者中两例已知TP53突变,以及一例胚系NF1综合征患者中的NF1突变(图3a~c)。样本1,120中,内含子胚系TP53突变破坏3′剪接受体位点,导致外显子4跳跃(VAF 55%;图3b)。样本2,493中,NF1外显子11的5′剪接供体位点胚系突变激活隐匿5′剪接位点,导致内含子11前13个碱基被纳入转录本(VAF 83%),并在Asn420发生移码(图3c)。在多种肿瘤类型中识别到剪接变异,包括癌症驱动基因剪接负荷升高的胶质瘤。重要的是,在有组化(IHC)资料的病例中,即ATRX和P53,突变型染色模式证实了剪接改变的功能影响。尽管DNA-seq可识别剪接位点突变,RNA-seq可通过直接功能证据加强其潜在致癌性评估,而不必仅依赖预测算法。
高级别胶质瘤中EGFR外显子2~7缺失形成EGFRvIII变异。与剪接变化类似,RNA-seq可通过跨连接位点的读段检出EGFRvIII。我们在7例中检出EGFRvIII,包括4例IDH野生型胶质母细胞瘤,以及3例H3野生型、IDH野生型弥漫性儿童型高级别胶质瘤(扩展数据图3)。
总体而言,临床RNA-seq不仅具有此前已报告的较DNA-seq更高的融合转录本检测灵敏度,还能以与DNA-seq相近的灵敏度检测SNV和indel,并对包括剪接改变在内的不同变异类型进行功能表征。
基于表达的肿瘤分子分析
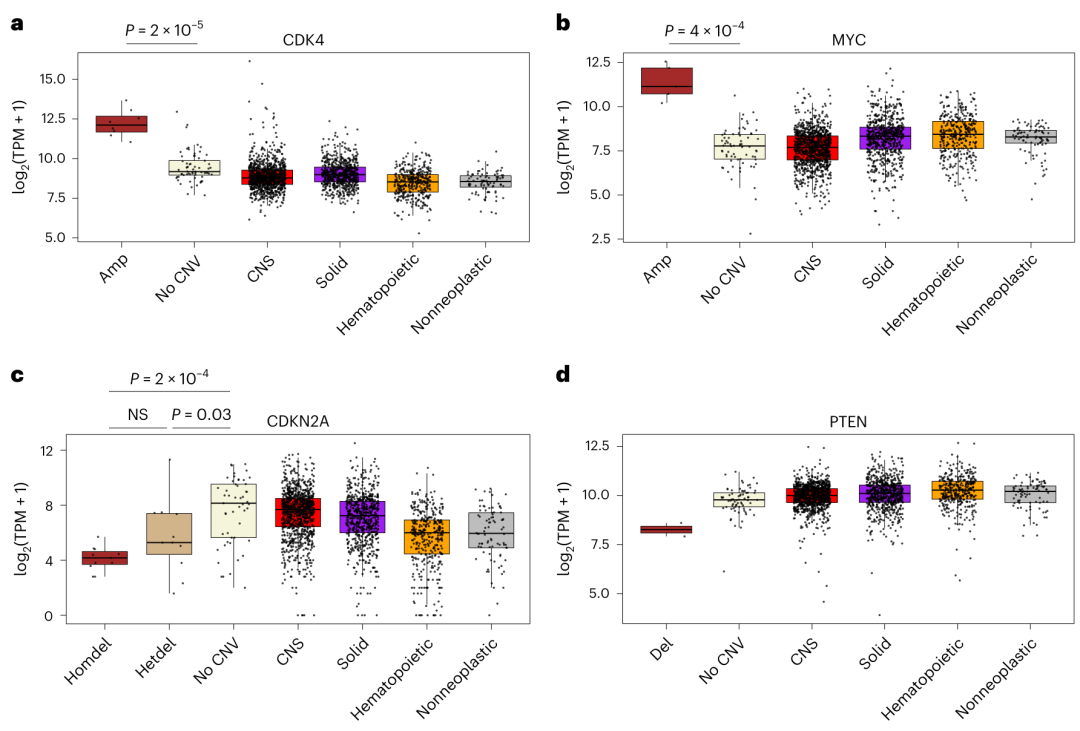
我们对RNA-seq的主要临床应用是识别肿瘤驱动SNV、indel或融合,但RNA-seq还提供基因表达数据。拷贝数变化、基因融合,以及转录和表观遗传调控,均可使癌基因或抑癌基因表达失调。将RNA-seq数据集与患者匹配的其他临床数据结合后,我们检验了已知改变对癌症基因表达的影响,包括拷贝数变异(CNV)、增强子劫持及融合。反复发生改变的癌基因CDK4(n=8)、EGFR(n=4)、PDGFRA(n=3)、MYC(n=5)及MYCN(n=6)的表达均显著高于对照样本;除一例增强子劫持型IgH::MYC重排外,其余均为扩增(图4a、b及扩展数据图4a~c)。同样,发生改变的抑癌基因CDKN2A(n=22,纯合及杂合缺失各11例)、PTEN(n=2,纯合缺失)、NF1(n=1,纯合缺失)及NF2(n=1,NF2::LRRC3B融合导致NF2截短)的表达显著低于对照样本(图4c、d及扩展数据图4d、e)。
尽管基因表达存在肿瘤及组织特异性差异,提示扩增或缺失的表达离群值仍可帮助识别适合开展拷贝数分析的病例。例如,一例H3 K27改变型弥漫性中线胶质瘤中,根据过表达怀疑的MYC扩增,经荧光原位杂交证实,67%的细胞含>10个MYC拷贝。
总体而言,这些数据表明,基因表达可作为基因扩增或缺失以及其他SV的替代指标,识别出SV在功能上导致过表达或低表达的病例。作为原理验证,我们的发现证实RNA-seq能够识别由多种机制导致的癌症基因表达失调。
RNA-seq具有较高的临床分子诊断信息产出率
靶向RNA-seq在87%的病例中提供了有用信息(图2a)。重要的是,64%的结果具有高价值:43%的病例含可靶向改变,43%含诊断性改变,其中许多同时兼具二者;48例患者(2.3%)在测序后获得新诊断(图5a)。此外,11%的病例含有虽不能直接用于诊断或靶向治疗、但仍有意义的改变,例如具有预后意义或提示癌症易感性的TP53突变(图5a、b)。最后,在未检出致癌变异的样本中,有50%的样本中,未发现所改变具有相关意义,即具有临床意义的阴性结果,包括排除特定关注变异、排除癌症或鉴别诊断,或通过识别不太可能见于非肿瘤性病变的意义未明融合,确认肿瘤的存在(图5a、b)。
临床效用因肿瘤类型而异(图5b)。CNS肿瘤中,80%具有可靶向(65%)和/或诊断性(43%)改变。造血系统肿瘤中,53%具有可靶向(18%)和/或诊断性(42%)改变,反映了其中不能直接靶向的白血病驱动融合基因比例较高。实体瘤中,40%具有可靶向(19%)和/或诊断性(26%)改变。造血系统肿瘤的临床信息产出率低于CNS及实体瘤,35%未提供有用分子数据,而CNS及实体瘤中分别为10%和7%。
共对84份(3.8%)非肿瘤性样本进行了测序,最常见为血管畸形(图5c)。此外,一些样本测序的目的是排除肿瘤,包括数例移植后淋巴增殖性疾病(PTLD)、异型增生或增生患者(图5c)。多数返回具有临床意义的阴性结果(图5b),但9份样本含有改变,包括TP53、DICER、PIK3CA及PTEN突变(补充表1)。
CNS肿瘤中RNA-seq的效用因肿瘤家族而异。最常见的是胶质瘤(76%,占总队列37%,n=800)及胶质神经元和神经元肿瘤(10%,n=109)(扩展数据图2a)。它们的临床信息产出率为92%,包括84%具有可靶向(73%)和/或诊断性(42%)改变(图5d)。室管膜瘤测序(n=42)的临床信息产出率为90%,69%的病例含可靶向(12%)和/或诊断性(62%)改变,最常见为ZFTA::RELA融合。胚胎性肿瘤样本测序的临床信息产出率为81%,最常见的发现(46%)可直接支持诊断,包括声波刺猬(SHH)激活型、TP53野生型/突变型髓母细胞瘤(n=10),以及伴BCOR内部串联重复的CNS肿瘤(n=3)。
实体瘤中(图5e及扩展数据图2b),肉瘤的效用最高(n=102/114,91%),25%和62%分别具有可靶向和/或诊断性改变。成纤维细胞及肌成纤维细胞肿瘤测序(n=68)的临床信息产出率为91%,包括诊断性(38%)和/或可靶向(18%)改变,且具有临床意义的阴性结果比例相对较高(n=17,25%)。具体而言,靶向RNA-seq在全部硬纤维瘤型纤维瘤病中识别出诊断性CTNNB1突变(100%,n=12),在全部细胞型肌纤维瘤中识别出SRF::RELA融合(100%,n=2)。癌类肿瘤(n=37,临床信息产出率95%)中,11%含诊断性改变,35%含可靶向改变。其中9例为甲状腺乳头状癌,检出RET融合(n=6),以及BRAF和NTRK融合、BRAF p.V600E。组织细胞性及纤维组织细胞性肿瘤测序的临床信息产出率为96%(n=25/26),其中38%具有可靶向(32%)和/或诊断性(24%)改变。最后,尽管检测频率较低,全部黑色素细胞肿瘤(n=15)均获得有价值的分子数据,包括80%具有诊断性(53%)和/或可靶向(47%)改变。
造血系统肿瘤中,RNA-seq在白血病中的临床信息产出率为68%(n=215/318),淋巴瘤中为51%(n=25/49)。尽管效用随肿瘤类型而变,最常见的改变为诊断性改变,主要是白血病融合(图5f及扩展数据图2c)。具体而言,71%的急性髓系白血病(AML,n=25/35)及57%的前体B细胞急性淋巴细胞白血病(pre B-ALL,n=121/214)具有诊断性改变。相比之下,90%的幼年型粒单核细胞白血病(JMML,n=10)含有可靶向变异,包括KRAS(n=4)、PTPN11(n=3)、NRAS及NF1。淋巴瘤中,尽管24%具有可靶向改变(18%,包括ALK和BRAF融合,以及BRAF、KRAS和PTEN突变)和/或诊断性改变(4%),另有16%含其他致癌突变,数据仍提示靶向RNA-seq的价值较其他肿瘤类型略低。
总之,靶向RNA-seq是一种信息产出率高、适用于儿童及成人肿瘤的分子方法。该方法在所有标本类型中均表现稳健,本研究多数样本来自FFPE。尽管FFPE来源核酸常有降解,我们仍在>95%的病例中成功构建测序文库,其中>85%获得了具有临床意义的信息(图1a、2a及5a、b)。
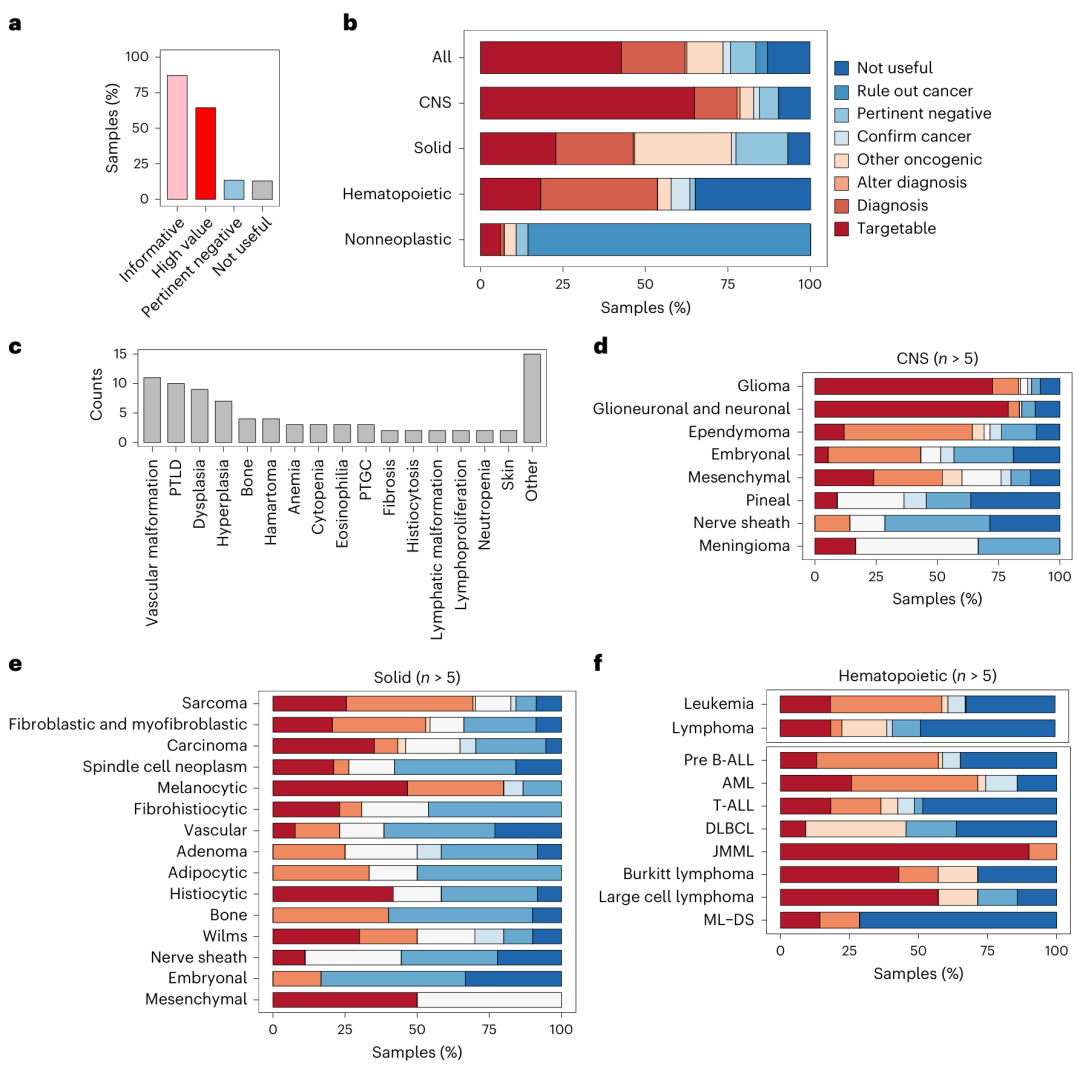
图5|靶向RNA-seq的临床效用。a,全队列靶向RNA-seq效用概括。b,各类样本检测具有所示用途的比例。按从左至右的优先顺序,将样本归入一个类别,因此同时具有诊断性的可靶向改变计入“可靶向”,不再计入“诊断”类别。存在多个致癌变异时,将样本归入优先级最高的分组。c,研究分析的非肿瘤性样本类型。d,病例数>5的CNS肿瘤类型的比例,分类及配色同b。e,病例数>5的实体瘤类型的比例,分类及配色同b。f,病例数>5的白血病肿瘤类型的比例,分类及配色同b。PTGC,生发中心进行性转化;DLBCL,弥漫性大B细胞淋巴瘤;ML-DS,唐氏综合征相关髓系白血病。
靶向RNA-seq对患者的影响
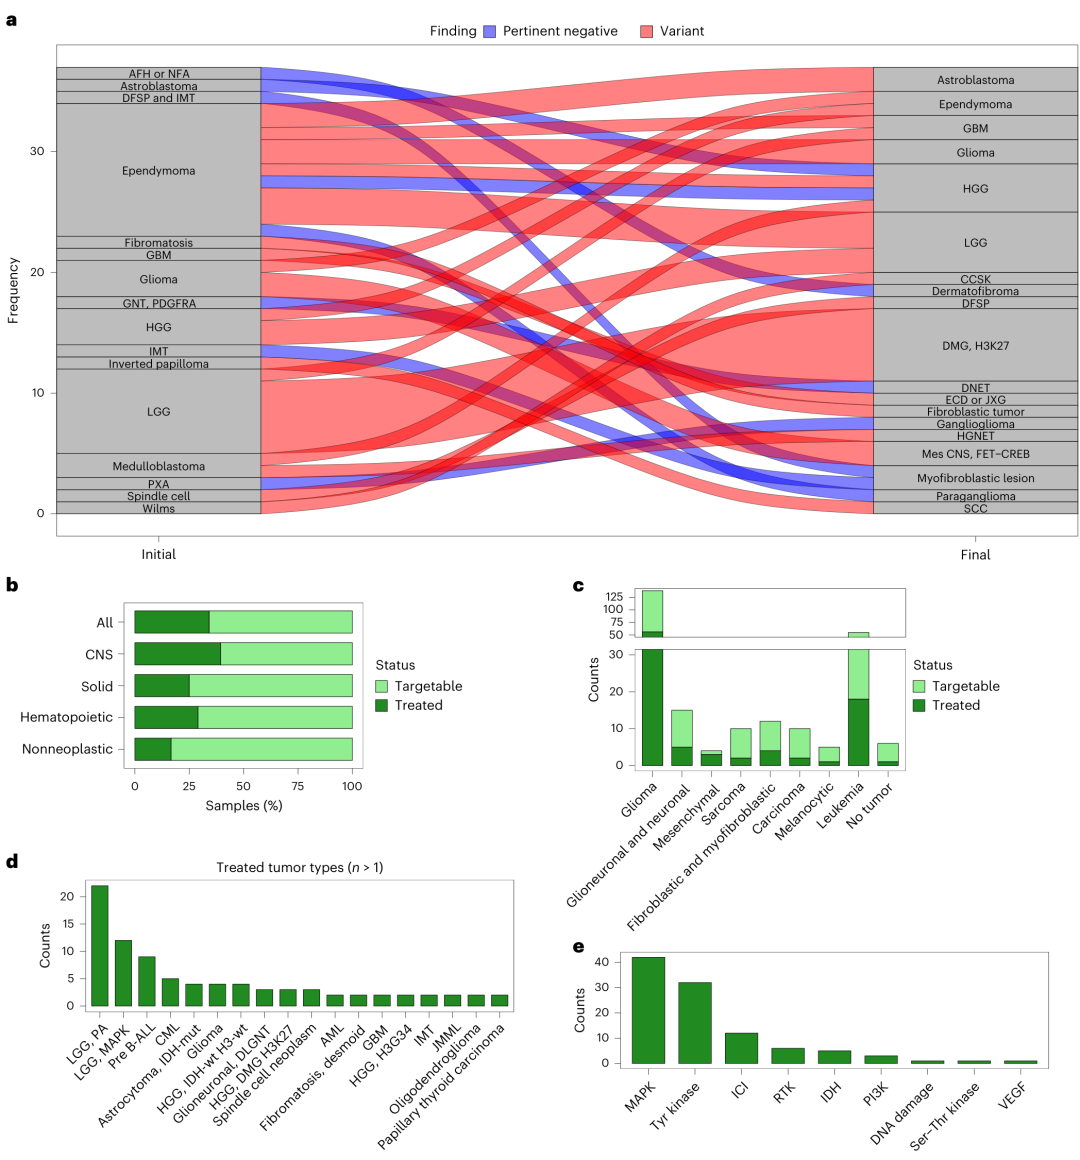
靶向RNA-seq能够提供丰富的诊断及治疗信息(图1及5)。测序后,根据诊断性改变存在与否,48例肿瘤的既有诊断得到细化或改变,其中37例(1.9%)获得新诊断(图6a)。其中共30例为CNS肿瘤,包括13例涉及室管膜瘤与星形母细胞瘤(n=2)、胶质瘤(n=10)或副神经节瘤(n=1)之间的重新诊断,或反方向的重新诊断。7例低级别胶质瘤具有H3K27M突变,重新诊断为H3 K27改变型弥漫性中线胶质瘤。5例实体瘤重新诊断,其中一例识别出经典COL1A1::PDGFB融合,重新诊断为隆突性皮肤纤维肉瘤,尽管既往分子分析曾排除COL1A1重排;另一例以转移性肾母细胞瘤送检的肾脏肿瘤,识别出BCOR-ITD后诊断为肾透明细胞肉瘤。另有5例CNS及3例实体瘤,通过排除最初组织病理所支持的特定疾病实体的诊断性改变,改变了诊断。
我们分析了277例具有可靶向发现的院内患者,以确定因测序识别出可靶向改变或支持特定诊断而接受靶向治疗的频率。其中38%(n=104)被考虑接受靶向治疗,其中92%(n=94)实际接受治疗(图6b)。在符合条件的CNS肿瘤、实体瘤及白血病患者中,实际接受治疗者分别占40%、25%及29%。6例非肿瘤性患者中,1例接受了靶向治疗,即一例PTLD患者接受了一个疗程的利妥昔单抗(图6b)。胶质瘤及胶质神经元和神经元肿瘤最常接受治疗,尤其是毛细胞型星形细胞瘤(n=22)及MAPK通路改变型弥漫性低级别胶质瘤(n=13)(图6c、d)。18例接受治疗的白血病中,最常见为pre B-ALL(n=9)及慢性髓系白血病(CML,n=5)(图6c、d)。总体上,患者接受了103次靶向治疗,包括一些先后使用同类多种药物的情况,例如免疫检查点抑制剂。多数为MAPK抑制剂(n=42,41%)、酪氨酸激酶抑制剂(n=32,31%)及免疫检查点抑制剂(n=12,12%)(图6e)。
讨论
在这项为期6年的研究中,我们在包含2,200例儿童及成人肿瘤、57%为外院送检的前瞻性泛癌队列中,分析了临床靶向RNA-seq检测的效用,涵盖CNS、实体及造血系统肿瘤。我们成功识别了诊断、预后和/或治疗相关改变,总体临床效用为87%的病例获得有用分子数据。这与其他中心在儿童及成人中采用DNA-seq、联合或不联合RNA-seq的经验相当。37%的患者通过RNA-seq纳入或排除特定改变后获得诊断。重要的是,37例(1.9%)此前通过其他方法、主要是组织学诊断的肿瘤,在RNA-seq后重新诊断。此外,43%的肿瘤具有可靶向改变,处于既往研究报告的范围内。由于本队列由连续检测患者构成,患者肿瘤谱系可能影响这些数字,这是潜在局限,包括成人患者中CNS肿瘤比例偏高、造血系统肿瘤比例偏低。然而,所有研究,尤其是与临床试验相关的研究,都存在选择偏倚,范围包括风险、肿瘤类型及标准治疗失败等。加之方法学差异,研究之间难以直接比较。
分子分析正成为准确癌症诊断的必需环节。世界卫生组织诊断标准越来越多地纳入疾病实体特异性分子特征,因此开发具有成本效益的检测至关重要。符合条件的患者中,30%根据RNA-seq发现接受了靶向治疗。虽然这一比例应随时间增加,目前的标准治疗通常并不包含靶向治疗。在被考虑接受靶向治疗的患者中,92%实际接受了靶向治疗,再次强调分子检测在加速提供最佳治疗方案,包括靶向治疗药物方面的作用。
探索性分析表明,在特定肿瘤中扩增或缺失的基因,其表达分别升高或降低。还可容易地观察到其他表达离群样本,说明RNA-seq能够推断由遗传、表观遗传及转录机制等引起的癌症基因表达失调。与此一致,我们在一例MYC重排淋巴瘤及一例伴NF2融合的脑膜瘤中检出异常MYC及NF2表达,后者的融合导致NF2截短及表达缺失。B细胞淋巴瘤可由增强子劫持重排驱动,使癌基因受免疫球蛋白基因启动子或增强子控制,从而提高表达。整个基因的重新定位,使这些重排无法通过标准融合识别方法检测。总体上,RNA-seq表达离群值对多种机制敏感,包括扩增、缺失以及转录和表观遗传调控。此外,某些基因的表达本身具有意义,例如神经母细胞瘤中的MYCN,该肿瘤常有MYCN扩增,但MYCN表达升高是预后不良标志物,不依赖肿瘤是否存在MYCN扩增。通过当前及未来的分子分析,可利用异常癌症基因表达,扩大精准治疗的可及性并最大化其应用。更广泛地说,基因表达谱可提供额外生物学信息,包括具有预后或治疗意义的特征,如免疫浸润及致癌信号激活,帮助临床团队优化患者治疗。
我们对剪接位点突变诱导的剪接变化进行了表征。DNA-seq常根据其可能影响成熟转录本,将此类变异标注为致病性;RNA-seq则可在功能层面证实转录本破坏,并可再通过IHC验证。癌基因及抑癌基因的活性均可受到异常可变剪接调节,例如胶质瘤中FGFR1和NF1的促肿瘤性剪接。许多肿瘤类型广泛存在可变剪接异常,分析患者特异性可变剪接,对理解个体肿瘤的精确分子构成具有重要意义。此外,无义或移码突变导致的提前终止,可引起突变转录本的无义介导降解。DNA-seq能识别突变本身,RNA-seq则允许探索其对最终转录本的影响,从而辅助解释抑癌基因的失活性突变。
RNA分析既能检测基因融合,也能识别更常通过DNA发现的SNV及indel。对同一样本的RNA-seq与DNA-seq比较表明,RNA-seq可准确识别相关突变,并提供突变与野生型等位基因之间潜在表达不平衡的额外信息。重要的是,这有助于在不损失性能的情况下简化诊断流程,原因有多方面。第一,可缩短诊断及治疗的周转时间。第二,检测更便宜,减轻卫生保健经费负担。靶向面板可在尽量降低测序深度、成本及分析复杂性的同时,最大化检测信息产出。第三,使用单一NGS检测,可降低组织耗尽风险;小活检还需组织病理等其他检测,组织耗尽是其主要风险。
RNA-seq的融合检测灵敏度优于DNA-seq。成人及儿童癌症中,分别有22%和36%含融合,与此前估计成人16%、儿童39%的癌症由融合驱动一致。融合驱动肿瘤中,86%不含其他变异,强调了为获得准确分子谱,必须同时分析融合、SNV及indel。此外,高风险儿童癌症中,融合驱动者较其他改变驱动者可获得更好应答。我们选择将RNA-seq而非DNA-seq作为单一检测,主要受到其更强融合检测灵敏度的影响。对于预期融合数量很少的实验室,DNA-seq可能更适合。
SNV及indel以较高灵敏度及特异性被识别,包括低VAF的变异。与NGS检测一样,RNA-seq结果可能受平台特异性因素、肿瘤异质性或低肿瘤含量影响;活检材料有限时,这些因素可能难以避免。此外,RNA-seq特有的局限是,与DNA-seq相比,表达、剪接或等位基因特异性效应可能影响从RNA中检出SNV和indel的能力。但这也可能是RNA-seq的优势。如果突变转录本或等位基因不表达,或剪接位点变异不影响剪接,该变异可能不具有致癌性,也可能不是精准医学的良好靶点;但也必须考虑因转录本表达丢失而产生致病影响的可能,例如无义介导降解。在与DNA-seq的比较中,我们观察到这一现象,包括某些DNA层面的变异位于肿瘤中不表达的基因或异构体中,因而不太可能发挥功能;以及DNA层面定义为胚系杂合的变异,在肿瘤RNA中观察到广泛变化的VAF。
既往报告提示,即使在RNA完整性高的冷冻组织中,RNA-seq也不是SNV和indel检测的最佳方法。但我们的标本多数为FFPE,其组织质量及RNA保存通常差于冷冻标本。FFPE是病理标本最常见的保存方法,这意味着几乎所有CNS及实体瘤患者都应具备开展RNA-seq的可行性。白血病的样本质量问题相对较小,因为通常采用高质量外周血或骨髓抽吸物进行分析。FFPE蜡块可在机构之间方便、常规地转运,将进一步提高先进分子诊断的可及性,尤其有利于缺乏NGS基础设施的地区,包括中低收入国家。
总之,靶向RNA-seq能够不依赖肿瘤类型识别肿瘤驱动改变。RNA-seq的临床效用随肿瘤实体而变化,诊断性、可靶向及其他致癌改变的比例不同,但在各类患者中均持续具有较高效用。我们已成功将该方法用于从婴儿到成人的患者,为新诊断、既有诊断修订及靶向治疗实施提供信息。此外,RNA-seq还提供额外优势,包括能够分析DNA测序无法获取的肿瘤环境特征,未来将在精准肿瘤学中发挥作用。
方法
本研究遵守相关伦理规定,并获得SickKids医院研究伦理委员会批准(1000080967)。样本在该院经认证的临床分子诊断实验室分析。研究伦理委员会批准豁免使用所述测序及临床数据的知情同意,允许作为研究的一部分发表临床资料。研究按《赫尔辛基宣言》标准设计及实施,并遵守有关使用人类研究参与者的全部相关规定。
研究考虑纳入2018—2023年接受检测的院内及外院病例。组织来源包括FFPE蜡块、新鲜冷冻材料、BMA及外周血(PB)。对FFPE或冷冻材料,检测前复核组织学。对于肿瘤含量低、且无其他组织来源的样本,对组织切片进行显微切割,以富集肿瘤细胞。BMA及PB样本采用平行分装材料进行流式细胞术,以确认肿瘤细胞存在。
大多数、但并非所有外院病例均附有参考组织病理资料,用于确认或修订组织学诊断。在资料可用时,将组织病理、IHC及其他分子结果与靶向RNA-seq结果整合,形成整合诊断。院内患者的年龄、病理学家给出的最终诊断及治疗等临床信息,来自病历回顾;外院患者来自病理送检表。研究未分析生物学性别及社会性别,因为重点是靶向RNA-seq在大型癌症中心的真实世界效用。
经知情同意后,通过SickKids癌症测序(KiCS)计划实施DNA-seq。该计划对罕见及高风险儿童肿瘤进行分子分析,包括使用864基因面板进行肿瘤与正常样本配对DNA测序。
RNA提取及测序
按照制造商建议,FFPE蜡块使用RNAstorm试剂盒(Cell Data Sciences)提取RNA,冷冻组织使用Direct-zol RNA MiniPrep(Zymo Research),PB或BMA使用TRIzol(Thermo Fisher Scientific)。采用NanoDrop(Thermo Scientific)测量浓度,Bioanalyzer 2100(Agilent)评估质量。
按照制造商建议,以50 ng、DV200>40%的RNA为起始材料,采用TruSight RNA Pan-Cancer Panel(Illumina)或RNA Prep with Enrichment试剂盒(IRPE,Illumina)制备文库,并与TruSight RNA Pan-Cancer Panel(Illumina)杂交。使用Mi-Seq及NextSeq仪器(Illumina)测序,采用2×75 bp双端读段。中位测序深度为1,000万读段,范围20万~7,610万读段。
生物信息学分析
SNV及小indel分析在BaseSpace云平台(Illumina)完成。使用位于加拿大的专用BaseSpace实例,完全符合安大略省《个人健康信息保护法》及《个人信息保护和电子文件法》。采用STAR 2.6.1将读段比对至人类基因组hg19,Picard 2.5.0标记重复读段。使用Strelka 2.9.9识别SNV及indel,并使用dbSNP、gnomAD、ClinVar和COSMIC数据库注释。变异按以下标准筛选:存在于ClinVar和/或COSMIC数据库;在gnomAD中的人群频率不超过1%;未在既往>10%的测序运行中检出。最终仅保留最低VAF>10%、该位点最低深度20个读段、至少5个读段支持变异等位基因的变异。
按此前描述使用MetaFusion识别融合,整合Arriba 1.2.0、CICERO 1.4.2、defuse 0.6.2、EricScript 0.5.4、FusionMap 2015-03-31、INTEGRATE 0.2.6、STAR-Fusion 1.5.0及STAR-SEQR 0.6.7(https://github.com/ExpressionAnalysis/STAR-SEQR,末次访问2024年6月26日)产生的融合检出结果。当融合至少有3个支持读段,包括分裂及跨越读段,且该融合组合已在内部数据库标记为具有临床意义,或被至少2种识别软件检出时,纳入最终输出。
通过Integrated Genomics Viewer(https://igv.org,末次访问2024年6月26日)手动检查读段剪接情况,并使用egfr-v3-determiner识别EGFRvIII。使用ggsashimi生成Sashimi图,使用Integrated Genomics Viewer生成RNA-seq截图。显示SNV、indel或融合的基因示意图采用Protein Paint生成(https://pecan.stjude.cloud/variants/proteinpaint,末次访问2024年6月26日)。
使用Trimmomatic 0.3.5修剪读段,再使用RSEM 1.2.22比对至hg19转录组,以定量基因表达。使用ComBat_seq按文库类型对每百万转录本(TPM)数值进行批次校正,对数据集中变异最大的500个基因进行log₂转换,并作为t分布随机邻域嵌入的输入。使用GenePattern服务器(https://genepattern.org,末次访问2024年6月26日),对TPM值进行单样本基因集富集分析以开展通路分析。
变异分类
SNV及indel依据分子病理学协会、美国临床肿瘤学会和美国病理学家协会制定的循证标准分类。融合采用类似方法分类。第1类或第2类变异视为致癌性变异。病理学家用于作出分子诊断的变异,视为诊断性变异。可靶向变异发生在治疗中可选择性靶向的基因中。未进一步归为可靶向和/或诊断性(包括导致诊断改变的变异)的变异,标记为“其他致癌性改变”。第3类、即意义未明融合,用于将样本归入“确认癌症”。这些融合不被认为具有可干预性或明显致癌性,但属于样本基因组不稳定的标志,与肿瘤存在一致,且不太可能发生于非肿瘤性病变。如果组织学或流式细胞术等其他检测已识别病变为癌性,意义未明融合的存在与这一结果一致。未检出提示所考虑鉴别诊断的特定改变或其他致癌改变时,测序结果视为具有临床意义的阴性结果,从而在分子诊断中排除特定疾病实体。
检测方法验证
实施前,在多种儿童及成人肿瘤中,采用现有临床方法对该检测进行临床验证:SNV及indel对照包括IHC、NGS及微滴数字PCR;融合对照包括定制NanoString面板、RT-PCR、SNP芯片、G显带及荧光原位杂交(补充表3)。在包含114个突变型及144个野生型基因的109份样本中,VAF>10%时,SNV及indel的灵敏度为98%,特异性为100%。DNA-seq识别出SNV及indel的6个基因未表达,因此无法评估其状态。在含95个致癌融合的95例队列中,融合检测灵敏度及特异性均为100%。
通过比较验证样本中的已知野生型及突变型基因,将检出限确定为3个突变读段,空白限为1个读段。基于这些标准,对一份含3个突变的样本进行系列稀释:TP53 94%、MSH2 53%、H3F3A 28%。能够可靠检出的最低VAF分别为5%、7%及4%(补充表3)。根据这些结果,临床实施采用上述保守截断值,即10% VAF、最低深度20个读段及最低5个突变读段。
统计学及可重复性
未采用统计学方法预先确定样本量。随机化及盲法不适用于本研究。仅当样本无法提供足够RNA或测序质量不足时,才排除于临床检测或分析。采用R 4.1.2进行统计分析。除另有说明外,所有统计检验均为双侧。
研究报告摘要
有关研究设计的更多信息,见与本文关联的Nature Portfolio研究报告摘要。
文献来源
Siddaway R, Glembocki AI, Arnoldo A, et al. Clinical utility of targeted RNA sequencing in cancer molecular diagnostics. Nature Medicine. 2025. DOI: 10.1038/s41591-025-03848-8.